
Pubblicato | Ultimo aggiornamento
La differenza tra "approvato" e "autorizzato" dalla FDA non è una questione di stile, ma piuttosto di distinzione tra due modi diversi di dire la stessa cosa. Descrivono normative diverse, standard probatori differenti e livelli di garanzia diversi circa l'efficacia di un dispositivo. La maggior parte dei dispositivi presenti sul mercato statunitense non ha mai ricevuto un'approvazione ufficiale da parte di alcun ente. Hanno ottenuto una semplice "autorizzazione", un'approvazione regolamentare più ristretta ed economica, e questa differenza emerge dai dati sui richiami, dai contenziosi e dalle valutazioni degli esperti.
In parole semplici
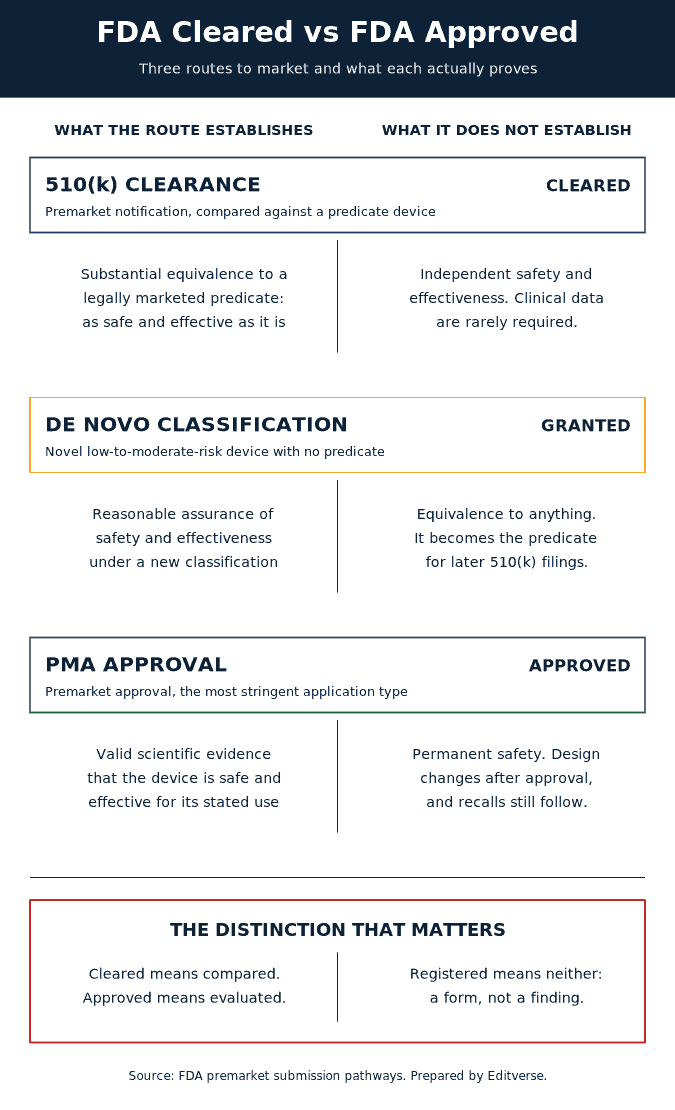
"Approvato dalla FDA" significa che l'agenzia ha esaminato le prove cliniche e ha stabilito che un dispositivo è sicuro ed efficace per l'uso dichiarato. "Autorizzato dalla FDA" significa che l'agenzia ha stabilito che un dispositivo è sufficientemente simile a qualcosa di già presente sul mercato da poter essere venduto senza tali prove. "Registrato dalla FDA" significa che il produttore ha compilato un modulo. Solo il primo caso rappresenta un giudizio sull'efficacia del dispositivo.
Punti chiave
- Un'autorizzazione 510(k) è una constatazione di equivalenza sostanziale si riferisce a un dispositivo medico legalmente commercializzato, non a una valutazione del beneficio clinico.
- L'approvazione pre-commercializzazione (PMA) è l'unico percorso che la FDA descrive come richiedente "sufficienti prove scientifiche valide per garantire che il dispositivo sia sicuro ed efficace per gli usi previsti".
- Tra il 1987 e il 2020, le autorizzazioni 510(k) annuali sono variate da 2,804 a 5,762 (mediana 3,404), mentre le nuove approvazioni PMA sono variate da 8 a 56 (mediana 32).
- Dei 113 richiami di dispositivi ad alto rischio effettuati dalla FDA tra il 2005 e il 2009, il 71% riguardava dispositivi con autorizzazione 510(k) e il 19% dispositivi con approvazione PMA.
- La dicitura "registrato presso la FDA" non implica alcuna garanzia di sicurezza: l'inserimento nel database di registrazione della FDA "non indica l'approvazione, l'autorizzazione o il nulla osta per la struttura o i suoi dispositivi medici".
Approvato dalla FDA vs. Approvato dalla FDA: la differenza legale in un paragrafo
La sezione 510(k) del Federal Food, Drug, and Cosmetic Act richiede che un produttore notifichi alla FDA almeno 90 giorni prima di commercializzare un dispositivo. Vale la pena leggere attentamente la definizione della FDA: "Una 510(k) è una richiesta di autorizzazione pre-commercializzazione presentata alla FDA per dimostrare che il dispositivo da commercializzare è altrettanto sicuro ed efficace, ovvero sostanzialmente equivalente, a un dispositivo già legalmente commercializzato". Il confronto operativo non è tra il dispositivo e un endpoint clinico, bensì tra il dispositivo e un altro dispositivo. Se la FDA è d'accordo, rilascia una lettera e il prodotto può essere venduto. Tale lettera rappresenta un'autorizzazione.
L'approvazione pre-commercializzazione è una questione diversa. La FDA descrive la PMA come "il processo di revisione scientifica e normativa della FDA per valutare la sicurezza e l'efficacia dei dispositivi medici di Classe III" e afferma che "l'approvazione PMA si basa sulla determinazione da parte della FDA che la PMA contenga sufficienti prove scientifiche valide per garantire che il dispositivo sia sicuro ed efficace per gli usi previsti". La FDA la definisce "il tipo più rigoroso di domanda di autorizzazione alla commercializzazione di un dispositivo richiesto dalla FDA". Tale esito è un'approvazione.
Perché le parole non sono intercambiabili
Un dispositivo autorizzato è stato confrontato. Un dispositivo approvato è stato valutato. Un dispositivo autorizzato può essere eccellente e supportato da un'ampia letteratura, ma la lettera di autorizzazione non attesta nulla di tutto ciò. Definirlo "approvato dalla FDA" presuppone un livello di controllo da parte dell'agenzia che non si è mai verificato. Questo è l'errore normativo più comune che riscontriamo nei manoscritti sui dispositivi medici su Editverse, ed è facilmente verificabile in pochi minuti confrontandoli con i database pubblici della FDA.
Cosa significa realmente "registrato presso la FDA"
La registrazione dello stabilimento e l'inserimento dei dispositivi nell'elenco comunicano alla FDA dove vengono prodotti i dispositivi e cosa viene prodotto in quello stabilimento. La pagina di promemoria della FDA è esplicita: "Quando uno stabilimento registra e inserisce i propri dispositivi nell'elenco, la conseguente voce nel database di registrazione e inserimento della FDA non indica l'approvazione, l'autorizzazione o il nulla osta di tale stabilimento o dei suoi dispositivi medici". La stessa pagina aggiunge che "la FDA non 'certifica' i dispositivi" e "non rilascia certificati di registrazione agli stabilimenti di dispositivi medici". Se il principale titolo di regolamentazione di un dispositivo è la registrazione, non esiste alcuna valutazione di sicurezza pre-commercializzazione a supporto.
Come funziona concretamente l'equivalenza sostanziale 510(k)
L'equivalenza sostanziale è un test a due fasi, entrambe incentrate sull'uso previsto. Un dispositivo è idoneo se ha lo stesso uso previsto del dispositivo di riferimento e le stesse caratteristiche tecnologiche. È idoneo anche se ha lo stesso uso previsto ma caratteristiche tecnologiche diverse, a condizione che tali differenze non sollevino questioni diverse in termini di sicurezza ed efficacia e che la documentazione presentata dimostri che il dispositivo è altrettanto sicuro ed efficace del dispositivo di riferimento. È proprio in questa seconda fase che si sviluppa il dibattito normativo, poiché la questione delle "diverse questioni di sicurezza ed efficacia" è oggetto di valutazione discrezionale.
Cosa non richiede un piano 510(k)
L'autorizzazione 510(k) non richiede uno studio randomizzato, uno studio clinico prospettico o risultati riferiti dai pazienti. Spesso, l'intero pacchetto di prove è costituito da test di laboratorio, dati di biocompatibilità, convalida del software e specifiche comparative. Non si tratta di una scappatoia, bensì della struttura della normativa per i prodotti a rischio moderato, il che significa che l'autorizzazione non menziona il beneficio clinico.
È facile sottovalutare la portata del problema. Una revisione sistematica del 2026 pubblicata su Chest ha esaminato ogni nuovo dispositivo approvato o autorizzato dalla FDA in ambito pneumologico, del sonno e di terapia intensiva tra giugno 2014 e giugno 2024. Su 790 dispositivi, il 98% ha ottenuto l'autorizzazione tramite la procedura 510(k), "indicando che sono stati ritenuti simili ad altri prodotti già presenti sul mercato". L'approvazione in questo campo, concludono gli autori, "dipende in larga misura dalla dimostrazione dell'equivalenza con i dispositivi esistenti".
I tre percorsi uno accanto all'altro
| Pathway | Cosa decide la FDA | Prove solitamente richieste | Obiettivo di revisione dichiarato dalla FDA | Verbo corretto |
|---|---|---|---|---|
| Notifica pre-commercializzazione 510(k) | Sostanzialmente equivalente a un predicato legalmente commercializzato | Dati comparativi e di laboratorio; dati clinici raramente | La decisione viene presa "generalmente entro 90 giorni". | Cancellato |
| Richiesta di classificazione De Novo | I controlli forniscono una ragionevole garanzia di sicurezza ed efficacia per un nuovo tipo di dispositivo senza prerequisiti | Dati clinici o prestazionali a supporto della nuova classificazione | 150 giorni di revisione ai sensi della MDUFA IV | Concesso (il dispositivo viene quindi classificato) |
| Approvazione pre-commercializzazione (PMA) | Prove scientifiche valide che attestano la sicurezza e l'efficacia del dispositivo per l'uso previsto. | Indagine clinica, di solito uno studio cruciale | La FDA la descrive come la tipologia di applicazione più rigorosa. | Approvato |
Dove si colloca De Novo
Il sistema De Novo esiste perché la logica della procedura 510(k) non funziona quando non c'è nulla con cui confrontarlo. La FDA lo descrive come "un percorso di commercializzazione per classificare nuovi dispositivi medici per i quali i controlli generali, o i controlli generali e speciali, forniscono una ragionevole garanzia di sicurezza ed efficacia per l'uso previsto, ma per i quali non esiste un dispositivo di riferimento legalmente commercializzato". La parte consequenziale arriva dopo: una volta concessa l'autorizzazione, "il nuovo dispositivo può ora fungere da dispositivo di riferimento per le future richieste di autorizzazione 510(k) di dispositivi dello stesso tipo". Ogni autorizzazione De Novo pianta una nuova radice nell'albero dei dispositivi di riferimento. Aboy, Crespo e Stern osservano che i dispositivi a rischio moderato costituiscono il 99% di quelli regolamentati dalla FDA da quando ha acquisito l'autorità sui dispositivi medici e che il sistema De Novo supporta lo sforzo della FDA di modernizzare la procedura 510(k) promuovendo dispositivi di riferimento aggiornati.
Dispositivi autorizzati dalla FDA vs dispositivi approvati dalla FDA per classe: I, II e III
Il percorso diagnostico segue la classe, e la classe segue il rischio. Le linee guida della FDA per i consumatori classificano circa il 47% dei dispositivi nella Classe I, il 43% nella Classe II e il 10% nella Classe III, e sottolineano che la grande maggioranza dei dispositivi di Classe I è completamente esentata dalla revisione pre-commercializzazione. La Classe III è definita come dispositivi che "supportano o sostengono la vita umana, sono di sostanziale importanza per prevenire danni alla salute umana o che presentano un potenziale rischio irragionevole di malattia o lesione".
| Classe | Rischio | Controls | Percorso abituale per raggiungere il mercato | Esempi |
|---|---|---|---|---|
| I | Basso | Controlli generali | Perlopiù esente dalla sezione 510(k) | Bende elastiche, guanti da esame |
| II | Moderato | Comandi generali e speciali | Autorizzazione 510(k), o De Novo se nuova | Pompe per infusione, numerosi test diagnostici |
| III | Alto | Controlli generali e approvazione pre-commercializzazione | Approvazione PMA | Pacemaker, valvole cardiache, stent coronarici |
La mappatura non è perfettamente chiara. Alcuni tipi di dispositivi di Classe III sono stati regolamentati per anni secondo la procedura 510(k) a causa di disposizioni transitorie, e la FDA ha spostato le categorie tra le classi nel corso del tempo. È preferibile consultare il codice prodotto specifico piuttosto che dedurre il percorso dalla classe. Se si sta inserendo un dispositivo nella gerarchia delle evidenze, vale la stessa cautela che si applica a qualsiasi livello di evidenza nella valutazione della ricerca clinica: l'etichetta sulla confezione non è sinonimo di solidità dello studio che la supporta.
Cosa dicono le prove scientifiche sui dispositivi autorizzati dalla FDA rispetto ai dispositivi approvati dalla FDA
È qui che l'argomento smette di essere definitorio e diventa empirico. Una vasta letteratura scientifica sottoposta a revisione paritaria si è chiesta se il percorso preveda cosa accade a un dispositivo in seguito.
I richiami si concentrano sul percorso sgombrato
Lo studio di riferimento è quello di Zuckerman, Brown e Nissen pubblicato su Archives of Internal Medicine . Analizzando l'elenco dei dispositivi ad alto rischio ritirati dal mercato dalla FDA dal 2005 al 2009, gli autori hanno riscontrato 113 richiami per problemi che, secondo la FDA, potevano causare gravi problemi di salute o la morte. Ventuno (19%) erano stati approvati tramite PMA, 80 (71%) avevano ottenuto l'autorizzazione tramite 510(k) e otto (7%) erano stati completamente esentati dalla revisione della FDA.
Il modello si è mantenuto in diverse specialità e in un ulteriore decennio di dati. Day e colleghi, nel Journal of Bone and Joint Surgery , hanno esaminato le autorizzazioni e le approvazioni dal 1992 al 2012 e i richiami dal 2002 al 2012: tra le prime venti aziende per numero di richiami, il 17.8% dei dispositivi con autorizzazione 510(k) è stato richiamato contro l'1.6% dei dispositivi approvati PMA, rendendo i dispositivi con autorizzazione 510(k) 11.5 volte più propensi a essere richiamati. In otorinolaringoiatria, Talati e colleghi hanno riscontrato 120 eventi di richiamo su 42 dispositivi unici con autorizzazione 510(k) contro 25 eventi su cinque dispositivi PMA, un odds ratio di 3.67 (95% CI 2.38-5.88, P < 0,0001). Il nostro calcolatore gratuito di odds ratio e rischio relativo mostra come un rapporto di tale entità si comporta rispetto a diversi rischi di base, e la distinzione tra rischio relativo, rischio attribuibile e odds ratio è importante per il modo in cui si formula il risultato.
L'analisi più dettagliata e recente è quella di See e colleghi pubblicata su Annals of Internal Medicine . Tra il 2013 e il 2022, hanno identificato 137 eventi di richiamo di Classe I che hanno interessato 157 dispositivi cardiovascolari unici, di cui 112 (71.3%) dispositivi 510(k) e 45 (28.7%) dispositivi PMA, con richiami che hanno interessato una media di 7,649 unità. Solo 30 (19.1%) erano stati sottoposti a test clinici pre-commercializzazione, e la ripartizione è il dato da ricordare: 7 dei 112 dispositivi 510(k) (6.2%) contro 17 dei 20 dispositivi PMA (85.0%). Infine, la frase che dovrebbe porre fine a qualsiasi discussione sulle reti di sicurezza post-commercializzazione: "Nessun dispositivo 510(k) è stato soggetto a sorveglianza post-commercializzazione".
Approvato non è la stessa cosa di ampiamente documentato
La correzione a una semplice interpretazione "scarso, approvato, buono" risiede nel fatto che il percorso di approvazione si basa su prove meno solide di quanto la maggior parte dei ricercatori presuma. Dhruva, Bero e Redberg hanno esaminato 78 riassunti di dati di sicurezza ed efficacia a supporto delle richieste di autorizzazione pre-commercializzazione (PMA) per dispositivi cardiovascolari ad alto rischio tra il 2000 e il 2007. Dei 123 studi a supporto, 33 (27%) erano randomizzati e 17 (14%) in cieco; 51 delle 78 PMA (65%) si basavano su un singolo studio; e dei 213 endpoint primari, 187 (88%) erano misure surrogate. La loro conclusione: l'approvazione pre-commercializzazione "si basa spesso su studi che non sono sufficientemente solidi e possono essere soggetti a bias".
A distanza di quasi due decenni, il quadro non è cambiato. Mooghali e colleghi, nel 2026 , hanno esaminato 193 dispositivi terapeutici ad alto rischio approvati tramite PMA tra il 2014 e il 2023. A luglio 2025, 68 (35.2%) avevano subito almeno un richiamo per gravi problemi, a una mediana di 2.6 anni dall'approvazione, e 20 (10.4%) almeno un richiamo di Classe I. I richiami di Classe I variavano in base al disegno dello studio cardine: 33.3% per studi a braccio singolo senza gruppo di controllo, 12.4% per studi a braccio singolo con gruppi di controllo non concomitanti, 6.3% per studi a bracci multipli con gruppi di controllo concomitanti.
L'approvazione spesso precede la pubblicazione del primo studio.
Marcus e colleghi, sul BMJ , hanno effettuato una ricerca su PubMed per individuare il primo studio clinico su un nuovo dispositivo pubblicato tra il 2000 e il 2004, per poi consultare i relativi registri normativi. Su 218 studi, 99 dispositivi (45%) hanno infine ottenuto l'autorizzazione o l'approvazione, 78 (79%) tramite procedura 510(k). È importante sottolineare che 43 dei 99 dispositivi (43%) hanno ottenuto l'autorizzazione o l'approvazione prima della pubblicazione del primo studio clinico su di essi.
Catene di predicati e deriva dei predicati: come si evolve l'equivalenza
La critica strutturale alla procedura 510(k) non riguarda l'irragionevolezza di una singola constatazione di equivalenza. Piuttosto, il punto è che l'equivalenza è transitiva nella pratica, ma non nell'ingegneria. Il dispositivo B viene approvato rispetto al dispositivo A, il dispositivo C rispetto al dispositivo B; dieci passaggi dopo, il dispositivo K potrebbe avere ben poco in comune con il dispositivo A, eppure la catena di passaggi individualmente difendibili rimane ininterrotta.
Zhu e colleghi hanno ricostruito la rete ancestrale per l'artroplastica della spalla nel Journal of Shoulder and Elbow Surgery . Valutando tutti i 476 dispositivi per la spalla approvati tramite la procedura 510(k) dal 1976, hanno scoperto che i singoli dispositivi avevano tra 0 e 313 discendenti, e 80 dei 476 (16.8%) erano stati successivamente ritirati dal mercato. Tra i 29 dispositivi approvati più di recente nel periodo considerato (da luglio 2020 a luglio 2021), 16 (55.2%) presentavano dispositivi di riferimento successivamente ritirati dal mercato a causa di difetti di progettazione. Un dispositivo di riferimento non smette di esserlo quando fallisce.
Lefkovich e Rothenberg hanno formalizzato il meccanismo su PLOS ONE , definendo il predicate creep come "un ciclo di cambiamento tecnologico attraverso la ripetuta approvazione di dispositivi basati su predicati con caratteristiche tecnologiche leggermente diverse, come materiali e fonti di alimentazione, o con indicazioni per siti anatomici diversi", e hanno riportato prove di ciò nel sistema robotico da Vinci Si di Intuitive Surgical. Pai ha mappato lo stesso terreno su larga scala, raccogliendo circa 78,000 riepiloghi di dispositivi dal database 510(k) della FDA; i dati di sostanziale equivalenza dal 2003 al 2020 hanno mostrato che lo standard "non è cambiato in modo significativo".
Il problema della tracciabilità si manifesta anche in categorie più recenti. Tracciando i software autorizzati dalla FDA come dispositivi medici per la salute mentale, Herpertz e colleghi riferiscono che molti dispositivi approvati con procedura 510(k) "non presentavano prove dirette di efficacia, basandosi esclusivamente sull'equivalenza con dispositivi di riferimento". Almarie e Fregni, analizzando i dispositivi di neuromodulazione approvati tra il 1996 e il 2024, hanno scoperto che il 30% delle relative approvazioni includeva dati clinici, la maggior parte si basava su un singolo dispositivo di riferimento e ogni dispositivo ritirato dal mercato nel loro campione era stato approvato senza dati clinici.
La deriva progettuale non si limita al percorso già tracciato. Samuel, Rathi, Grauer e Ross hanno identificato tutti i 70 dispositivi ortopedici originali approvati tramite PMA tra il 1982 e il 2014: ognuno ha subito una media di 6.5 modifiche post-commercializzazione e, su un totale di 765 modifiche, 172 (22%) hanno alterato il design o i componenti del dispositivo. Il dispositivo commercializzato si discosta dalla versione testata.
Dopo l'approvazione: MAUDE, i richiami e i limiti della sorveglianza passiva
Una volta che un dispositivo è immesso sul mercato, il principale segnale pubblico è la segnalazione degli eventi avversi. I produttori, gli importatori e le strutture che utilizzano i dispositivi devono presentare segnalazioni alla FDA quando un dispositivo potrebbe aver causato o contribuito a un decesso o a lesioni gravi, oppure quando ha presentato un malfunzionamento tale da poterlo fare ripetutamente; gli operatori sanitari e i pazienti possono segnalare volontariamente. Queste segnalazioni alimentano il database MAUDE (Manufacturer and User Facility Device Experience).
MAUDE è il database corretto per le domande sui guasti dei dispositivi medici, mentre i sistemi di sorveglianza degli infortuni legati ai prodotti di consumo non lo sono. Un sistema come il registro NEISS, creato a partire da una visita al pronto soccorso, è progettato per i prodotti di consumo e non contiene segnalazioni di guasti, classificazioni di richiamo o dati relativi a contenziosi. Scegliere il database sbagliato in fase di protocollo è un modo costoso per perdere un anno, ed è per questo che abbiamo scritto una guida su quale database sanitario dovrebbe essere utilizzato per il vostro studio e un articolo complementare su come sono effettivamente strutturate le indagini sui guasti dei dispositivi medici.
Cosa dice la FDA stessa a proposito di MAUDE
La FDA pubblica una dichiarazione esplicita sui limiti del sistema, che qualsiasi manoscritto che utilizzi il sistema MAUDE dovrebbe citare. La FDA scrive: "I dati MDR non sono destinati a essere utilizzati per valutare i tassi di eventi avversi, valutare una variazione dei tassi di eventi nel tempo o confrontare i tassi di incidenza di eventi avversi tra diversi dispositivi". Continua: "L'incidenza, la prevalenza o la causa di un evento non possono essere determinate esclusivamente da questo sistema di segnalazione a causa della sottostima degli eventi, delle imprecisioni nelle segnalazioni, della mancanza di verifica che il dispositivo abbia causato l'evento segnalato e della mancanza di informazioni sulla frequenza di utilizzo del dispositivo".
Nel MAUDE non esiste un denominatore. Questo semplice fatto invalida la maggior parte dei calcoli di incidenza effettuati su di esso, ed è il motivo per cui gli studi MAUDE devono essere inquadrati come caratterizzazioni descrittive degli eventi segnalati piuttosto che come stime di incidenza, esattamente come per qualsiasi fonte di dati osservazionali del mondo reale con limitazioni note.
Quanto è effettivamente grande la sottostima?
Lo studio POTTER-AF 3 quantifica questo dato in modo preciso confrontando MAUDE con un registro indipendente per lo stesso evento raro nello stesso periodo. Tilz e colleghi hanno esaminato la fistola esofagea dopo ablazione per fibrillazione atriale tra agosto 2009 e agosto 2019: MAUDE conteneva 47 pazienti, il registro POTTER-AF, basato su invito, 81, e il metodo diagnostico è stato riportato nel 38.3% dei casi MAUDE contro il 98.8% nel registro. Un numero inferiore di casi è apparso nel database obbligatorio rispetto a uno studio volontario, e "la qualità dei dati nel database MAUDE era significativamente inferiore".
Le classi di richiamo non sono classi di dispositivo
Un errore ricorrente nei documenti relativi ai dispositivi medici è quello di confondere un richiamo di Classe I con un dispositivo di Classe I, entrambi con significati opposti in termini di rischio. La FDA definisce un richiamo di Classe I come "una situazione in cui esiste una ragionevole probabilità che l'uso o l'esposizione a un prodotto non conforme possa causare gravi conseguenze negative per la salute o la morte". La Classe II si applica quando l'uso "può causare conseguenze negative per la salute temporanee o reversibili dal punto di vista medico, oppure quando la probabilità di gravi conseguenze negative per la salute è remota", mentre la Classe III si applica quando l'uso "non è probabile che causi conseguenze negative per la salute". Un ritiro dal mercato "si verifica quando un prodotto presenta una violazione minore che non sarebbe soggetta ad azioni legali da parte della FDA". Pertanto, un dispositivo di Classe I rappresenta la categoria di dispositivi a rischio più basso, mentre un richiamo di Classe I rappresenta la categoria di richiamo con la massima gravità, e scrivere "Classe I" senza specificare a quale tassonomia ci si riferisce susciterà sempre delle perplessità da parte dei revisori.
I tassi assoluti mettono le cose nella giusta prospettiva. DeRuyter e colleghi hanno monitorato 904 dispositivi per artroplastica dell'anca e del ginocchio approvati tramite procedura 510(k) tra il 2008 e il 2018, riscontrando un rischio di richiamo entro 10 anni pari a circa il 24%. Dhawan e colleghi, confrontando le approvazioni 510(k) dal 2008 al 2023 con il database dei richiami, hanno riportato un tasso di richiamo dell'11.4% su 45,182 dispositivi. Damkjær e colleghi, esaminando 139 studi empirici pubblicati tra il 2003 e il 2024, hanno scoperto che "nella maggior parte dei casi le prove cliniche disponibili per l'approvazione dei dispositivi medici erano considerate inadeguate".
Scrivere un manoscritto sulla differenza tra dispositivi autorizzati dalla FDA e dispositivi approvati dalla FDA.
Nei manoscritti sui dispositivi che passano attraverso Editverse si ripetono sempre gli stessi cinque errori, e tutti e cinque sono evitabili con una ventina di minuti di verifica nel database. Questa è la checklist interna che eseguiamo prima che un articolo sui dispositivi venga pubblicato.
- Verifica il percorso, non dedurlo. Cerca il dispositivo per nome e produttore nei database 510(k) e PMA della FDA e riporta il numero K o il numero P nel materiale supplementare. Se compare nel database 510(k), il verbo corretto è "autorizzato", punto.
- Abbina il verbo al percorso ogni volta. Approvato per 510(k), approvato per PMA, concesso e poi classificato per De Novo. "Autorizzato" è un termine generico utile quando una frase si riferisce a dispositivi con storie diverse, ed è di gran lunga migliore che scegliere quello più lusinghiero.
- Indicare l'indicazione, non solo il dispositivo. Le autorizzazioni e le approvazioni sono destinate a specifici usi previsti. Un dispositivo autorizzato per una determinata sede anatomica o popolazione non è autorizzato per un'altra, e l'uso off-label nella vostra coorte è una limitazione da dichiarare piuttosto che lasciare che sia il revisore a scoprirla.
- Non calcolare mai una tariffa da MAUDE. Riporta i conteggi, descrivi gli schemi, cita le limitazioni imposte dalla FDA e dichiara esplicitamente che non esiste un denominatore. Per calcolare un dato di incidenza è necessario un registro o un insieme di dati amministrativi, non un sistema di segnalazione spontanea.
- Nella prima frase in cui utilizzi uno dei due termini, distingui la classe di richiamo dalla classe del dispositivo. Quindi, mantieni le due tassonomie visivamente separate in tabelle.
Due ulteriori punti da tenere a mente. Se si riportano dati su dispositivi approvati senza dati clinici, l'approccio corretto è affermare che non erano necessarie prove cliniche, non che il dispositivo sia stato dimostrato non sicuro. Inoltre, se si prevede un'analisi comparativa degli esiti dei richiami per percorso, è fondamentale calcolare l'effetto rilevabile prima di estrarre qualsiasi dato, poiché il numero di sottogruppi si riduce rapidamente una volta stratificata per specialità e classe di richiamo; la nostra guida sulla potenza statistica per rilevare tale effetto illustra il calcolo. La relazione risulterà quindi conforme alla checklist STROBE per gli studi osservazionali . Se la domanda riguarda la fase di test che avrebbe dovuto individuare un guasto, il nostro articolo sugli standard di test alla base dei requisiti di sicurezza del prodotto tratta proprio questo argomento.
Strumenti e risorse per la ricerca sulla regolamentazione dei dispositivi medici.
I database dei dispositivi medici della FDA sono gratuiti, pubblici e consultabili senza registrazione: notifica pre-commercializzazione 510(k), PMA, De Novo, richiami di dispositivi medici e MAUDE. Insieme, questi database definiscono il percorso, la data, il presupposto, l'indicazione e la storia dei richiami di quasi tutti i dispositivi commercializzati negli Stati Uniti dal 1976. Per l'analisi e la creazione di report, i seguenti strumenti di Editverse sono gratuiti.
Strumenti di ricerca gratuiti da Editverse
- GraphProCrea grafici pronti per la pubblicazione, di 25 tipologie diverse, con test t, ANOVA, correlazione e valori p del chi-quadrato integrati. Gratuito, senza registrazione.
- StatiProCalcolatori statistici gratuiti e uno strumento di selezione dei test che copre confronti tra gruppi, risultati categorici, analisi del tempo all'evento e accuratezza diagnostica.
- Flowchart Pro: Genera diagrammi di flusso PRISMA 2020, PRISMA-ScR, CONSORT, STROBE, STARD, MOOSE e ARRIVE direttamente nel tuo browser.
Servizi professionali per studi su dispositivi e registri
La maggior parte degli studi sui dispositivi che falliscono lo fanno per ragioni visibili prima ancora che inizi l'estrazione dei dati: la domanda ha già trovato risposta, le variabili non sono presenti negli anni necessari per la progettazione, oppure il campione analitico non è in grado di supportare la stima una volta stratificato. Questi tre approcci permettono di individuare il problema precocemente, anziché a lavoro ultimato.
Fattibilità
$450
Verifica se il tuo dispositivo o la tua domanda sulle lesioni sono già stati pubblicati, se le variabili necessarie sono disponibili per gli anni di tuo interesse e se il campione analitico è sufficiente a supportare la stima. Il costo verrà interamente detratto da qualsiasi studio tu commissioni. 5 giorni lavorativi.
Registro dei traumi
$2,400
Risultati dei traumi aggiustati per il rischio in tutti i centri, con gravità derivata anziché basata su dati certi e modellizzazione del raggruppamento delle strutture. Fornite i dati in base al vostro accordo con l'ACS. 15 giorni lavorativi.
estesa
Citato
Per analisi di trend pluriennali, collegamento di un dataset normativo a un'altra fonte di dati o modelli predittivi con validazione esterna. Preventivo fisso e descrizione dettagliata del progetto prima dell'inizio dei lavori. In genere a partire da $ 3,500.
Se possedete già l'estratto e avete bisogno solo dell'analisi statistica e della relativa documentazione secondo gli standard della rivista, il nostro servizio Just Data, dedicato esclusivamente all'analisi, si occupa di questo. Tutto quanto sopra descritto è elencato nella sezione " Studi su dati di registro e dati del mondo reale".
Conclusione: cosa garantisce e cosa non garantisce l'approvazione della FDA
L'approvazione della FDA garantisce che un dispositivo sia sostanzialmente equivalente a qualcosa di già venduto negli Stati Uniti. Si tratta di un vero e proprio accertamento normativo, ma non di un accertamento sui benefici che il dispositivo apporta ai pazienti, e trattarlo come tale è l'errore documentato in questa letteratura.
I dati si mantengono costanti nell'arco di vent'anni e in numerose specialità mediche. Circa il 71% dei richiami di dispositivi ad alto rischio nel periodo 2005-2009 e il 71.3% dei richiami di dispositivi cardiovascolari di Classe I nel periodo 2013-2022 hanno riguardato dispositivi con autorizzazione 510(k). Solo il 6.2% dei dispositivi cardiovascolari con autorizzazione e richiami di Classe I era stato sottoposto a test clinici pre-commercializzazione e nessuno era soggetto a sorveglianza post-commercializzazione. L'approvazione non è una garanzia: più di un terzo dei dispositivi ad alto rischio con autorizzazione PMA approvati tra il 2014 e il 2023 ha subito un richiamo per gravi problemi entro una media di 2.6 anni.
La conseguenza pratica per un ricercatore è minima e specifica. Cerca il percorso. Usa il verbo che il percorso compie. Indica l'indicazione. Non calcolare i tassi da un sistema di segnalazione spontaneo.
Questo articolo fornisce un'analisi informativa di documenti FDA pubblicamente disponibili e di letteratura scientifica sottoposta a revisione paritaria. Non costituisce consulenza medica, normativa o legale.
Domande frequenti
Qual è la differenza tra "certificato FDA" e "approvato FDA"?
"Autorizzato dalla FDA" significa che la FDA ha stabilito che un dispositivo è sostanzialmente equivalente a un prodotto di riferimento legalmente commercializzato nell'ambito della procedura 510(k). "Approvato dalla FDA" significa che la FDA ha stabilito, nell'ambito dell'approvazione pre-commercializzazione, che esistono sufficienti prove scientifiche valide che il dispositivo è sicuro ed efficace per l'uso previsto. L'autorizzazione è un confronto con un altro prodotto; l'approvazione è una valutazione delle prove.
L'approvazione della FDA significa che un dispositivo è stato testato sui pazienti?
Non necessariamente. Un'autorizzazione 510(k) può basarsi interamente su test di laboratorio, dati di biocompatibilità e specifiche comparative. Tra i richiami di dispositivi cardiovascolari di Classe I tra il 2013 e il 2022, solo 7 dei 112 dispositivi 510(k) richiamati (6.2%) erano stati sottoposti a test clinici pre-commercializzazione, contro 17 dei 20 dispositivi PMA (85.0%).
Cosa significa "registrato presso la FDA"?
Significa che il produttore ha completato la registrazione dello stabilimento e l'inserimento del dispositivo nell'elenco, in modo che la FDA sappia dove viene prodotto il dispositivo. La FDA dichiara che la registrazione e l'inserimento nell'elenco "non implicano l'approvazione, l'autorizzazione o il nulla osta di tale stabilimento o dei suoi dispositivi medici" e che la FDA non certifica i dispositivi né rilascia certificati di registrazione.
Un dispositivo autorizzato secondo la procedura 510(k) è meno sicuro di un dispositivo approvato secondo la procedura PMA?
I dati sui richiami mostrano costantemente tassi di richiamo più elevati per i dispositivi autorizzati: il 17.8% dei dispositivi autorizzati tramite procedura 510(k) contro l'1.6% dei dispositivi approvati tramite PMA in un campione ortopedico, e un odds ratio di 3.67 in otorinolaringoiatria. Ma l'approvazione non è una garanzia, poiché il 35.2% dei dispositivi ad alto rischio approvati tramite PMA tra il 2014 e il 2023 ha subito almeno un richiamo per gravi problemi.
Che cos'è il predicate creep?
Un ciclo di cambiamento tecnologico attraverso la ripetuta approvazione di dispositivi basati su presupposti con caratteristiche tecnologiche leggermente diverse, come materiali, fonti di alimentazione o indicazioni per diverse sedi anatomiche. Nel corso di molte generazioni, un dispositivo commercializzato può differire sostanzialmente dal presupposto originale, pur mantenendo la validità di ogni singolo passaggio.
Posso utilizzare il database MAUDE per calcolare il tasso di eventi avversi?
No. La FDA afferma che i dati relativi ai dispositivi medici "non sono destinati a essere utilizzati per valutare i tassi di eventi avversi, valutare una variazione dei tassi di eventi nel tempo o confrontare i tassi di incidenza di eventi avversi tra i diversi dispositivi", a causa della sottosegnalazione, delle imprecisioni e della mancanza di informazioni sulla frequenza di utilizzo dei dispositivi. Il MAUDE non ha un denominatore.
Quanto tempo impiega la FDA per esaminare una richiesta 510(k), De Novo o PMA?
La FDA afferma che una determinazione di sostanziale equivalenza "viene solitamente effettuata entro 90 giorni" e che le richieste devono essere presentate almeno 90 giorni prima della commercializzazione. Per le richieste De Novo, l'obiettivo dichiarato dalla FDA ai sensi del MDUFA IV è di 150 giorni di revisione. La FDA descrive la PMA come la tipologia di domanda di autorizzazione alla commercializzazione di dispositivi medici più rigorosa che essa richiede.
Referenze
- Zuckerman DM, Brown P, Nissen SE. Richiami di dispositivi medici e processo di approvazione della FDA. Arch Intern Med. 2011;171(11):1006-11. PMID: 21321283. doi:10.1001/archinternmed.2011.30
- Darrow JJ, Avorn J, Kesselheim AS. Regolamentazione e approvazione dei dispositivi medici da parte della FDA: 1976-2020. JAMA. 2021;326(5):420-432. PMID: 34342614. doi:10.1001 / jama.2021.11171
- See C, Mooghali M, Dhruva SS, Ross JS, Krumholz HM, Kadakia KT. Class I recalls of cardiovascular devices between 2013 and 2022: a cross-sectional analysis. Ann Intern Med. 2024;177(11):1499-1508. PMID: 39284187. doi:10.7326/ANNALI-24-00724
- Dhruva SS, Bero LA, Redberg RF. Forza delle prove di studio esaminate dalla FDA nell'approvazione pre-commercializzazione dei dispositivi cardiovascolari. JAMA. 2009;302(24):2679-2685. PMID: 20040556. doi:10.1001 / jama.2009.1899
- Mooghali M, Arshad F, Rathi VK, Kadakia KT, Everhart AO, Ross JS, Dhruva SS. Forza delle prove cliniche pre-commercializzazione e richiami di dispositivi medici terapeutici ad alto rischio. JAMA Health Forum. 2026;7(8):e262626. PMID: 42566203. doi:10.1001/jamahealthforum.2026.2626
- Marcus HJ, Payne CJ, Hughes-Hallett A, Marcus AP, Yang GZ, Darzi A, Nandi D. Approvazione normativa di nuovi dispositivi medici: studio trasversale. BMJ. 2016;353:i2587. PMID: 27207165. doi:10.1136/bmj.i2587
- Day CS, Park DJ, Rozenshteyn FS, Owusu-Sarpong N, Gonzalez A. Analisi dei dispositivi ortopedici approvati dalla FDA e dei relativi richiami. J Bone Joint Surg Am. 2016;98(6):517-524. PMID: 26984921. doi:10.2106/JBJS.15.00286
- Talati IA, Parsa KM, Gao WZ. Richiami di dispositivi otorinolaringoiatrici a rischio moderato e alto approvati dalla Food and Drug Administration statunitense, 2003-2019. Otolaryngol Head Neck Surg. 2022;167(5):832-838. PMID: 35290135. doi:10.1177/01945998221085166
- Zhu A, Ying X, Carey EG, Pean CA, Premkumar A, Fu MC, Taylor SA. Controllo del dispositivo di artroplastica della spalla: un'analisi della rete ancestrale. J Shoulder Elbow Surg. 2023;32(3):671-676. PMID: 36279987. doi:10.1016/j.jse.2022.09.017
- Lefkovich C, Rothenberg S. Identificazione del predicato scorretto nell'ambito del processo 510(k): un caso di studio di un dispositivo chirurgico robotico. PLoS One. 2023;18(3):e0283442. PMID: 36976820. doi:10.1371 / journal.pone.0283442
- Pai DB. Mappatura della genealogia dei predicati dei dispositivi medici negli Stati Uniti. PLoS One. 2021;16(10):e0258153. PMID: 34618861. doi:10.1371 / journal.pone.0258153
- Samuel AM, Rathi VK, Grauer JN, Ross JS. Come cambiano i dispositivi ortopedici dopo l'approvazione iniziale pre-commercializzazione da parte della FDA? Clin Orthop Relat Res. 2016;474(4):1053-1068. PMID: 26584802. doi:10.1007 / s11999-015-4634-x
- DeRuyter MT, Mansy LN, Krumme JW, Cheng AL, Dubin JR, Cil A. Rischio di richiamo per dispositivi di artroplastica totale articolare in 10 anni. J Arthroplasty. 2023;38(8):1444-1448. PMID: 36773660. doi:10.1016/j.arth.2023.01.068
- Tilz RR, Pürerfellner H, Kuck KH, Merino JL, Schmidt V, Vogler J, et al. Sottostima delle complicanze a seguito di ablazione della fibrillazione atriale: confronto tra il database FDA sull'esperienza del produttore e della struttura di utilizzo del dispositivo e un registro volontario su invito: lo studio POTTER-AF 3. Heart Rhythm. 2025;22(6):1472-1479. PMID: 39353499. doi:10.1016/j.hrthm.2024.09.060
- Gardner JT, Busam JA, Shah ED. Evidenze cliniche a supporto della revisione da parte della Food and Drug Administration statunitense delle nuove tecnologie mediche in pneumologia, medicina del sonno e terapia intensiva tra il 2014 e il 2024: una revisione esplorativa a supporto dell'adozione nella pratica. Chest. 2026;169(4):1051-1061. PMID: 41429289. doi:10.1016/j.chest.2025.12.012
- Aboy M, Crespo C, Stern A. Oltre il 510(k): la regolamentazione dei nuovi dispositivi medici a rischio moderato, le considerazioni sulla proprietà intellettuale e gli incentivi all'innovazione nel percorso De Novo della FDA. NPJ Digit Med. 2024;7(1):29. PMID: 38332182. doi:10.1038 / s41746-024-01021-y
- Herpertz J, Stern AD, Opel N, Reininghaus U, Torous J. Software autorizzato dalla FDA come dispositivo medico nella salute mentale: una prospettiva su evidenze, provenienza del dispositivo e sfide normative. NPJ Ment Health Res. 2025;4(1):62. PMID: 41298848. doi:10.1038/s44184-025-00174-2
- Almarie B, Fregni F. Valutazione dei dati clinici e delle caratteristiche della presentazione regolamentare per i dispositivi di neuromodulazione approvati tramite il percorso 510(k) (1996-2024). Expert Rev Med Devices. 2025;22(7):739-746. PMID: 40420386. doi:10.1080/17434440.2025.2508869
- Dhawan R, Boric A, Shauly O, Marxen T, Om A, Brooks K, García Nores G, Losken A. Rischio di richiamo tra i dispositivi di chirurgia plastica approvati tramite il percorso FDA 510(k). Aesthet Surg J Open Forum. 2026;8:ojag126. PMID: 42422336. doi:10.1093/asjof/ojag126
- Damkjær M, Elkjær M, Hróbjartsson A, Schroll JB. Scoping review on regulation, implementation and postmarket surveillance of medical devices. PLoS One. 2025;20(5):e0325250. PMID: 40445965. doi:10.1371 / journal.pone.0325250
- Amministrazione statunitense per gli alimenti e i farmaci. Notifica pre-mercato 510(k)Consultato il 9 settembre 2026. (Nessuna registrazione su PubMed.)
- Amministrazione statunitense per gli alimenti e i farmaci. Approvazione pre-mercato (PMA)Consultato il 9 settembre 2026. (Nessuna registrazione su PubMed.)
- Amministrazione statunitense per gli alimenti e i farmaci. Richiesta di classificazione de novoConsultato il 9 settembre 2026. (Nessuna registrazione su PubMed.)
- Amministrazione statunitense per gli alimenti e i farmaci. Informazioni sul database MAUDE (Manufacturer and User Facility Device Experience).Consultato il 9 settembre 2026. (Nessuna registrazione su PubMed.)
- Amministrazione statunitense per gli alimenti e i farmaci. Richiami: contesto e definizioniConsultato il 9 settembre 2026. (Nessuna registrazione su PubMed.)
- Amministrazione statunitense per gli alimenti e i farmaci. Promemoria importanti relativi alla registrazione e all'inserimento in elencoConsultato il 9 settembre 2026. (Nessuna registrazione su PubMed.)
- Amministrazione statunitense per gli alimenti e i farmaci. Scopri se un dispositivo medico ha ottenuto l'autorizzazione alla commercializzazione da parte della FDA.Consultato il 9 settembre 2026. (Nessuna registrazione su PubMed.)