
발행 | 최종 업데이트 :
FDA 승인과 허가는 단순히 같은 의미를 표현하는 방식의 차이가 아닙니다. 두 용어는 서로 다른 법규, 증거 기준, 그리고 기기의 작동 여부에 대한 보증 수준을 나타냅니다. 미국 시장에 출시된 대부분의 기기는 어떤 기관의 승인도 받지 않았습니다. 허가를 받았을 뿐이며, 이는 더 간소하고 비용이 저렴한 규제 절차입니다. 이러한 차이는 리콜 데이터, 소송, 그리고 검토자 의견에서 확연히 드러납니다.
간단한 단어로
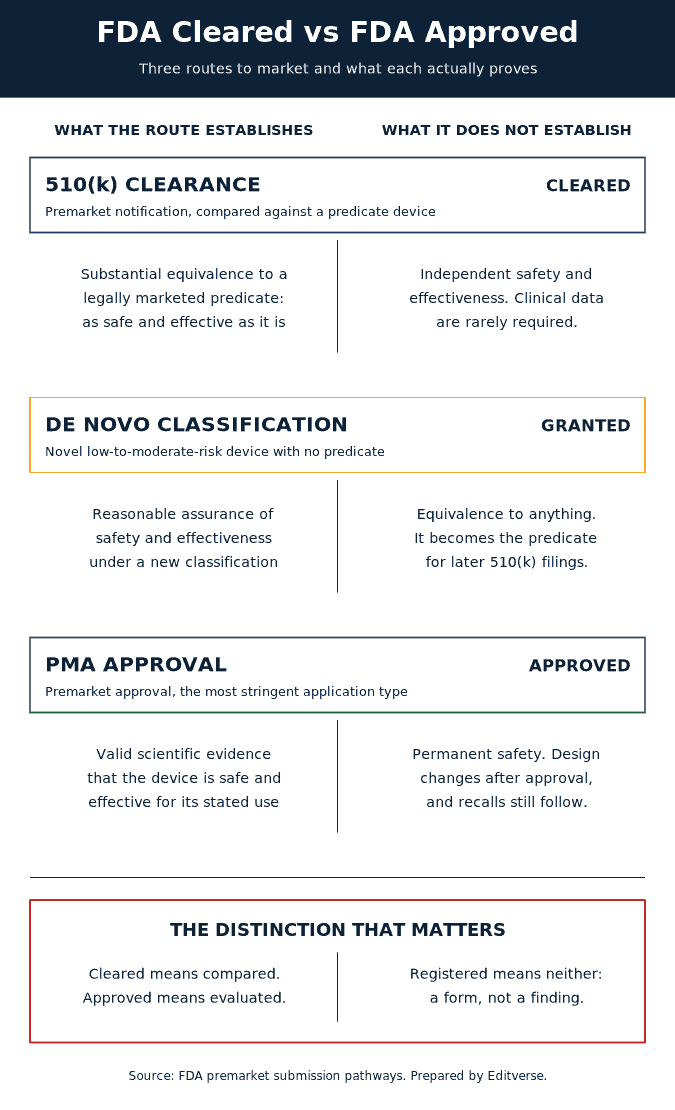
"FDA 승인"은 FDA가 임상 증거를 검토하여 해당 기기가 명시된 용도에 대해 안전하고 효과적이라고 판단했음을 의미합니다. "FDA 허가"는 FDA가 해당 기기가 시중에 이미 출시된 제품과 충분히 유사하여 별도의 임상 증거 없이 판매가 허용되었다고 판단했음을 의미합니다. "FDA 등록"은 제조업체가 관련 서류를 제출했음을 의미합니다. 이 중 FDA 승인만이 기기의 효능에 대한 판단을 나타냅니다.
주요 요점
- 510(k) 승인은 다음과 같은 결과를 의미합니다. 실질적인 동등성 법적으로 시판 중인 기존 의료기기에 대한 비교이며, 임상적 이점에 대한 연구 결과가 아닙니다.
- 시판 전 승인(PMA)은 FDA가 "기기가 의도된 용도에 안전하고 효과적임을 보장하기 위한 충분하고 타당한 과학적 증거"를 요구하는 유일한 경로라고 설명하는 절차입니다.
- 1987년과 2020년 사이 연간 510(k) 승인 건수는 2,804건에서 5,762건(중앙값 3,404건) 사이였으며, 신규 PMA 승인 건수는 8건에서 56건(중앙값 32건) 사이였습니다.
- 2005년부터 2009년까지 FDA에서 고위험 기기 리콜로 분류된 113건 중 71%는 510(k) 승인을 받은 기기였고 19%는 PMA 승인을 받은 기기였습니다.
- "FDA 등록"은 안전성을 보장하는 것이 아닙니다. FDA 등록 데이터베이스에 등록되었다고 해서 해당 시설이나 의료기기에 대한 승인, 허가 또는 인가를 의미하는 것은 아닙니다.
FDA 승인과 FDA 허가의 법적 차이점을 한 문단으로 설명합니다.
연방 식품, 의약품 및 화장품법 제510조(k)항은 제조업체가 의료기기를 시판하기 최소 90일 전에 FDA에 통보하도록 규정하고 있습니다. FDA의 정의를 천천히 읽어보는 것이 좋습니다. "510(k)는 시판 예정인 의료기기가 이미 시판 중인 의료기기와 실질적으로 동일하거나, 안전성과 효능이 동등함을 입증하기 위해 FDA에 제출하는 시판 전 신고서입니다." 여기서 중요한 비교 대상은 임상적 평가 지표를 기준으로 한 의료기기가 아니라, 다른 의료기기와의 비교입니다. FDA가 동의하면 승인 서한을 발행하고, 그 후 제품을 판매할 수 있습니다. 이 서한이 바로 판매 허가서 입니다.
시판 전 승인(PMA)은 완전히 다른 개념입니다. FDA는 PMA를 "3등급 의료기기의 안전성과 유효성을 평가하기 위한 FDA의 과학적 및 규제적 검토 절차"라고 정의하며, "PMA 승인은 FDA가 PMA에 해당 기기가 의도된 용도에 안전하고 효과적임을 보장하는 충분하고 타당한 과학적 증거가 포함되어 있다고 판단하는 것에 기반한다"고 명시합니다. FDA는 PMA를 "FDA가 요구하는 가장 엄격한 유형의 의료기기 시판 허가 신청"이라고 부릅니다. 이러한 과정을 거치면 승인이 내려집니다.
두 단어가 서로 바꿔 쓸 수 없는 이유는 무엇일까요?
승인된 기기는 비교 검증을 거쳤습니다. 승인된 기기는 평가를 거쳤습니다. 승인된 기기는 우수하고 방대한 연구 문헌으로 뒷받침될 수 있지만, 승인서 자체가 그 모든 것을 증명하는 것은 아닙니다. "FDA 승인"이라는 표현은 실제로는 일어나지 않은 수준의 FDA 심사를 거쳤다는 것을 암시합니다. 이는 Editverse에서 기기 관련 원고를 검토할 때 가장 흔히 발견되는 규제 오류이며, FDA 공개 데이터베이스를 통해 몇 분 만에 확인할 수 있습니다.
"FDA 등록"이란 실제로 무엇을 의미하는가
제조 시설 등록 및 의료기기 목록 등재는 FDA에 의료기기가 어디에서 어떤 제품으로 제조되는지를 알려줍니다. FDA 안내 페이지에는 다음과 같이 명시되어 있습니다. "제조 시설이 의료기기를 등록하고 목록에 등재한다고 해서 FDA 등록 및 목록 데이터베이스에 해당 시설이 등록되거나 의료기기가 승인, 허가 또는 허가를 받았다는 의미는 아닙니다." 또한 "FDA는 의료기기를 '인증'하지 않으며 의료기기 제조 시설에 등록증을 발급하지 않습니다."라고 덧붙입니다. 따라서 의료기기의 가장 강력한 규제 근거가 등록뿐이라면, 시판 전 안전성 평가 결과는 전혀 반영되지 않은 것입니다.
510(k) 실질적 동등성 검증은 실제로 어떻게 작동하는가?
실질적 동등성 판단은 두 가지 기준에 따라 이루어지며, 두 기준 모두 사용 목적에서 출발합니다. 기기가 기준 기기와 동일한 사용 목적 과 동일한 기술적 특성을 가질 경우 자격 요건을 충족합니다. 또한, 사용 목적은 동일하지만 기술적 특성이 다른 경우에도, 그 차이가 안전성 및 유효성에 대한 다른 의문을 제기하지 않고, 제출된 자료를 통해 해당 기기가 기준 기기만큼 안전하고 효과적임을 입증한다면 자격 요건을 충족합니다. 규제 당국의 논쟁은 바로 이 두 번째 기준에서 이루어지는데, "안전성 및 유효성에 대한 다른 의문"은 판단에 달려 있기 때문입니다.
510(k)에서 요구하지 않는 사항
510(k) 승인에는 무작위 대조 시험, 전향적 임상 연구 또는 환자 보고 결과가 요구되지 않습니다. 벤치 테스트, 생체 적합성 데이터, 소프트웨어 검증 및 비교 사양이 전체 증거 패키지로 간주되는 경우가 많습니다. 이는 법규의 허점이 아니라 중위험 제품에 대한 설계 의도이지만, 승인 과정에서 임상적 이점에 대한 언급이 없다는 것을 의미합니다.
규모를 과소평가하기 쉽습니다. 2026년 Chest 저널에 발표된 한 예비 연구 에서는 2014년 6월부터 2024년 6월까지 FDA가 승인 또는 허가한 폐, 수면 및 중환자 치료 분야의 모든 신규 의료기기를 조사했습니다. 790개 기기 중 98%가 510(k) 승인을 받았는데, 이는 "이미 시판 중인 다른 제품과 유사하다고 판단되었음을 의미합니다." 연구 저자들은 해당 분야의 승인은 "기존 기기와의 동등성 입증에 크게 좌우된다"고 결론지었습니다.
세 개의 길이 나란히 이어져 있다
| 좁은 길 | FDA가 결정하는 것 | 일반적으로 필요한 증거 | FDA가 밝힌 검토 목표 | 올바른 동사 |
|---|---|---|---|---|
| 510(k) 시판 전 신고 | 법적으로 판매되는 술어와 실질적으로 동일함 | 비교 및 실험실 데이터; 임상 데이터는 드물다 | 결정은 "일반적으로 90일 이내에 내려집니다." | 해제 |
| De Novo 분류 요청 | 통제를 통해 선례가 없는 새로운 유형의 기기에 대한 안전성과 유효성을 합리적으로 보장할 수 있습니다. | 새로운 분류를 뒷받침하는 임상 또는 성능 데이터 | MDUFA IV에 따른 150일 검토 기간 | 승인됨 (이후 해당 장치는 기밀로 분류됩니다) |
| 시판 전 승인(PMA) | 해당 기기가 의도된 용도에 안전하고 효과적이라는 타당한 과학적 증거 | 임상 조사, 일반적으로 핵심 연구 | FDA는 이를 가장 엄격한 신청 유형이라고 설명합니다. | 승인 |
De Novo가 들어맞는 곳
데 노보(De Novo) 제도는 비교 대상이 없을 때 510(k) 심사 논리가 무너지기 때문에 존재합니다. FDA는 데 노보 제도를 "일반적인 관리만으로, 또는 일반적인 관리와 특별한 관리를 통해 의도된 용도에 대한 안전성과 유효성을 합리적으로 보장할 수 있지만, 법적으로 시판 중인 선행 기기가 없는 새로운 의료기기를 분류하기 위한 마케팅 경로"라고 설명합니다. 중요한 점은 데 노보 제도가 승인되면 "새로운 기기는 향후 동일 유형의 기기에 대한 510(k) 심사 제출의 선행 기기 역할을 할 수 있다"는 것입니다. 모든 데 노보 승인은 선행 기기 계보에 새로운 뿌리를 내립니다. Aboy, Crespo 및 Stern은 FDA가 의료기기 규제 권한을 획득한 이후 규제한 기기의 99%가 중위험 기기이며, 데 노보 제도가 최신 선행 기기를 장려함으로써 510(k) 심사를 현대화하려는 FDA의 노력을 뒷받침한다고 지적합니다.
FDA 승인 여부 (기기 등급별: I, II, III)
승인 절차는 등급을 따르고, 등급은 위험도를 따릅니다. FDA의 소비자 지침에 따르면 기기의 약 47%가 1등급, 43%가 2등급, 10%가 3등급으로 분류되며, 1등급 기기의 대다수는 시판 전 심사에서 완전히 면제됩니다. 3등급은 "인간의 생명을 유지하거나 지탱하는 기기, 인간 건강 악화를 예방하는 데 매우 중요한 기기, 또는 질병이나 부상의 잠재적이고 불합리한 위험을 초래하는 기기"로 정의됩니다.
| 클래스 | 위험 | Controls | 일반적인 시장 진출 경로 | 예 |
|---|---|---|---|---|
| I | 높음 | 일반 제어 | 대부분 510(k) 규정 적용 대상에서 제외됨 | 탄력 붕대, 검사용 장갑 |
| II | 보통 | 일반 제어 및 특수 제어 | 510(k) 승인 또는 신규 특허인 경우 De Novo 승인 | 주입 펌프, 다양한 진단 검사 |
| III | 높음 | 일반 관리 및 시판 전 승인 | PMA 승인 | 심박 조율기, 심장 판막, 관상동맥 스텐트 |
분류 체계가 완벽하게 명확한 것은 아닙니다. 일부 3등급 의료기기 유형은 과도기적 조항으로 인해 수년간 510(k) 규정에 따라 규제되었으며, FDA는 시간이 지남에 따라 분류 간 범주를 변경해 왔습니다. 분류를 통해 경로를 추론하기보다는 특정 제품 코드를 확인하십시오. 의료기기를 근거 위계에 배치할 때는 임상 연구 판단의 모든 근거 수준에 적용되는 것과 동일한 주의를 기울여야 합니다 . 제품 상자에 표시된 내용이 그 뒤에 있는 연구의 신뢰도를 보장하는 것은 아닙니다.
FDA 승인 기기와 FDA 허가 기기의 차이점에 대한 증거는 무엇일까요?
이 지점에서 주제는 정의적인 차원을 벗어나 경험적인 차원으로 넘어갑니다. 상당수의 동료 검토를 거친 문헌에서는 해당 경로가 기기에 이후에 어떤 일이 발생하는지를 예측할 수 있는지에 대해 질문해 왔습니다.
리콜은 확보된 경로에 집중됩니다.
기초 연구는 Archives of Internal Medicine 에 실린 Zuckerman, Brown 및 Nissen의 논문입니다 . 이들은 2005년부터 2009년까지 FDA의 고위험 의료기기 리콜 목록을 분석하여 FDA가 심각한 건강 문제나 사망을 초래할 수 있다고 판단한 문제로 인한 리콜이 113건 발생했음을 발견했습니다. 이 중 21건(19%)은 PMA를 통해 승인되었고, 80건(71%)은 510(k) 승인을 받았으며, 8건(7%)은 FDA 검토 대상에서 완전히 제외되었습니다.
이러한 패턴은 여러 전문 분야와 향후 10년간의 데이터에서도 일관되게 나타났습니다. Day와 동료들은 Journal of Bone and Joint Surgery 에 발표한 논문에서 1992년부터 2012년까지의 승인 및 허가, 그리고 2002년부터 2012년까지의 리콜 사례를 분석했습니다. 리콜이 가장 빈번했던 상위 20개 기업 중 510(k) 승인을 받은 기기의 17.8%가 리콜된 반면, PMA 승인을 받은 기기는 1.6%만이 리콜되어 승인된 기기가 리콜될 확률이 11.5배 더 높았습니다. 이비인후과 분야에서는 Talati와 동료들이 42개의 510(k) 승인 기기에서 총 120건의 리콜 사례가 발생한 반면, 5개의 PMA 승인 기기에서는 25건의 리콜 사례가 발생하여 리콜 확률이 3.67배(95% CI 2.38~5.88, P < .0001) 더 높다는 것을 발견했습니다. 저희 무료 오즈비 및 상대 위험도 계산기는 해당 크기의 비율이 다양한 기준 위험에 대해 어떻게 작용하는지 보여주며, 상대 위험도, 귀인 위험도 및 오즈비 의 차이점은 결과를 표현하는 방식에 중요한 영향을 미칩니다.
최근 가장 상세한 분석은 Annals of Internal Medicine 에 실린 See와 동료들의 연구입니다 . 이들은 2013년부터 2022년까지 157개의 심혈관 기기에 영향을 미치는 137건의 1급 리콜 사례를 확인했는데, 이 중 112건(71.3%)은 510(k) 승인 기기이고 45건(28.7%)은 시판 전 승인(PMA) 기기였습니다. 리콜로 영향을 받은 기기의 평균 개수는 7,649개였습니다. 시판 전 임상 시험을 거친 기기는 30개(19.1%)에 불과했는데, 이 비율에 주목해야 합니다. 510(k) 승인 기기 112개 중 7개(6.2%)가 시판 전 임상 시험을 거친 반면, PMA 승인 기기 20개 중 17개(85.0%)는 시판 전 임상 시험을 거쳤습니다. 그리고 시판 후 안전망에 대한 모든 논쟁을 종식시켜야 할 문장이 나옵니다. "510(k) 승인 기기는 시판 후 감시 대상이 아니었습니다."
승인되었다는 것은 확실한 증거가 있다는 것과 같은 의미가 아닙니다.
단순히 "나쁜 것은 폐기되고, 좋은 것은 승인된다"는 해석에 대한 수정 사항은 승인 경로가 대부분의 연구자들이 생각하는 것보다 훨씬 더 빈약한 근거에 기반하고 있다는 점입니다. 드루바, 베로, 레드버그는 2000년부터 2007년까지 심혈관 질환 위험이 높은 의료기기에 대한 시판 전 승인(PMA)을 뒷받침하는 안전성 및 유효성 데이터 요약 78건을 검토했습니다. 123건의 뒷받침 연구 중 33건(27%)은 무작위 배정 연구였고 17건(14%)은 이중맹검 연구였습니다. 78건의 PMA 중 51건(65%)은 단일 연구에 근거했으며, 213개의 주요 평가변수 중 187개(88%)는 대리 측정치였습니다. 그들의 결론은 시판 전 승인이 "종종 충분한 근거가 부족하고 편향될 가능성이 있는 연구에 기반한다"는 것입니다.
거의 20년이 지난 지금도 상황은 크게 달라지지 않았습니다. Mooghali와 동료들은 2026년 JAMA Health Forum 에 발표한 논문에서 2014년부터 2023년까지 시판 후 승인(PMA)을 받은 고위험 치료기기 193개를 검토했습니다. 2025년 7월 기준으로, 이 중 68개(35.2%)가 승인 후 평균 2.6년 만에 최소 한 건 이상의 심각한 리콜을 경험했으며, 20개(10.4%)는 최소 한 건 이상의 1급 리콜을 받았습니다. 1급 리콜 발생률은 주요 임상 연구 설계에 따라 다양했습니다. 대조군이 없는 단일군 연구에서는 33.3%, 비동시 대조군이 있는 단일군 연구에서는 12.4%, 동시 대조군이 있는 다중군 연구에서는 6.3%였습니다.
승인 절차는 첫 번째 연구 논문 발표에 앞서 진행되는 경우가 많습니다.
마커스와 그의 동료들은 BMJ 에 발표한 논문에서 2000년에서 2004년 사이에 발표된 새로운 의료기기에 대한 최초의 임상 연구를 PubMed에서 검색한 후 규제 기관의 기록을 조사했습니다. 218건의 연구 중 99건(45%)의 의료기기가 최종적으로 승인 또는 허가를 받았으며, 그중 78건(79%)은 510(k) 승인을 받았습니다. 특히 주목할 만한 점은 99건 중 43건(43%)이 최초 임상 연구 발표 이전에 승인 또는 허가를 받았다는 것입니다.
술어 연쇄와 술어 확산: 동등성의 변화 양상
510(k)에 대한 구조적 비판은 개별적인 동등성 판단이 불합리하다는 데 있는 것이 아닙니다. 동등성은 실제에서는 전이적이지만 공학적으로는 그렇지 않다는 데 있습니다. 장치 B는 장치 A에 대해 승인되고, 장치 C는 장치 B에 대해 승인됩니다. 10단계 후에 장치 K는 장치 A와 거의 공통점이 없을 수 있지만, 개별적으로 방어 가능한 단계들의 연결 고리는 끊어지지 않습니다.
Zhu와 동료들은 Journal of Shoulder and Elbow Surgery 에 발표된 논문 에서 어깨 관절 성형술의 계통 네트워크를 구축했습니다 . 1976년 이후 510(k) 승인을 받은 476개의 어깨 기기를 모두 평가한 결과, 각 기기마다 0개에서 313개에 이르는 후손 기기가 있었고, 그중 80개(16.8%)가 리콜된 것으로 나타났습니다. 연구 기간(2020년 7월~2021년 7월) 내에 최근 승인된 29개 기기 중 16개(55.2%)는 설계 결함으로 인해 시장에서 철수된 선행 기기를 포함하고 있었습니다. 선행 기기가 실패했다고 해서 그 효력이 사라지는 것은 아닙니다.
레프코비치와 로텐버그는 PLOS ONE 에 발표한 논문에서 이 메커니즘을 공식화하여 , 술어 확산(predicate creep)을 "재료 및 전원과 같은 기술적 특성이 약간씩 다르거나 다른 해부학적 부위에 대한 적응증을 가진 술어를 기반으로 기기 승인이 반복적으로 이루어지는 기술 변화 주기"라고 정의하고, 인튜이티브 서지컬의 다빈치 Si 로봇 시스템에서 그 증거를 제시했습니다. 파이는 FDA의 510(k) 데이터베이스에서 약 78,000건의 기기 요약 정보를 수집하여 동일한 현상을 대규모로 분석했습니다. 2003년부터 2020년까지의 실질적 동등성 데이터는 표준이 "크게 변하지 않았다"는 것을 보여주었습니다.
계보 문제는 새로운 범주에서도 나타납니다. 허퍼츠와 동료들은 정신 건강 분야에서 FDA 승인을 받은 의료기기 소프트웨어를 추적한 결과, 510(k) 승인을 받은 많은 기기들이 "효과에 대한 직접적인 증거가 부족하고, 기존 기기와의 동등성에만 의존했다"고 보고했습니다. 알마리와 프레그니는 1996년부터 2024년 사이에 승인된 신경 조절 기기를 분석한 결과, 관련 승인의 30%만이 임상 데이터를 포함했고, 대부분은 단일 기존 기기에 기반했으며, 표본에 포함된 모든 회수된 기기는 임상 데이터 없이 승인되었다는 사실을 발견했습니다.
설계 변경은 승인된 경로에만 국한되지 않습니다. Samuel, Rathi, Grauer 및 Ross는 1982년부터 2014년까지 PMA를 통해 승인된 70개의 최초 정형외과 기기를 모두 분석한 결과, 각 기기는 시판 후 평균 6.5회의 변경을 거쳤으며, 총 765건의 변경 중 172건(22%)이 기기의 설계 또는 구성 요소를 변경한 것으로 나타났습니다. 시판된 기기는 시험된 버전과 차이가 있습니다.
보안 해제 후: MAUDE, 리콜 및 수동 감시의 한계
의료기기가 시중에 출시되면 주요한 공개 신호는 부작용 보고입니다. 제조업체, 수입업체 및 기기 사용 시설은 기기가 사망이나 심각한 부상을 초래했거나 이에 기여했거나, 또는 반복될 경우 그러한 결과를 초래할 가능성이 있는 방식으로 오작동했을 경우 FDA에 의료기기 보고서를 제출해야 합니다. 의료 전문가와 환자는 자발적으로 보고할 수 있습니다. 이러한 보고서는 제조업체 및 사용자 시설 의료기기 경험 데이터베이스인 MAUDE에 저장됩니다.
MAUDE는 의료기기 고장 관련 질문에 적합한 데이터베이스이며, 소비자 제품 부상 감시 시스템은 그렇지 않습니다. 응급실 방문 기록을 기반으로 구축된 NEISS 와 같은 시스템은 소비자 제품을 중심으로 설계되었으며 의료기기 고장 보고서, 리콜 분류 또는 소송 데이터를 포함하지 않습니다. 연구 계획 단계에서 잘못된 데이터베이스를 선택하면 1년이라는 시간을 허비하게 될 수 있으므로, 어떤 의료 데이터베이스를 사용해야 하는지 에 대한 가이드 와 의료 기기 고장 조사 구조 에 대한 보충 자료를 작성했습니다.
FDA가 MAUDE에 대해 직접 밝힌 내용은 다음과 같습니다.
FDA는 MAUDE를 사용하는 모든 원고에서 인용해야 하는 명확한 제한 사항 설명서를 발표했습니다. FDA는 다음과 같이 명시합니다. "MDR 데이터는 이상 반응 발생률을 평가하거나, 시간 경과에 따른 이상 반응 발생률 변화를 평가하거나, 기기 간 이상 반응 발생률을 비교하는 데 사용될 수 없습니다." 또한 "이상 반응 보고 누락, 보고 내용의 부정확성, 기기가 보고된 이상 반응을 유발했는지에 대한 검증 부족, 기기 사용 빈도에 대한 정보 부족으로 인해 이 보고 시스템만으로는 이상 반응의 발생률, 유병률 또는 원인을 파악할 수 없습니다."
MAUDE 데이터에는 분모가 없습니다. 이 단 하나의 사실만으로도 MAUDE 데이터를 기반으로 한 대부분의 비율 계산이 무효화되며, 바로 이 때문에 MAUDE 연구는 알려진 한계를 가진 모든 관찰 기반 실제 데이터 소스와 마찬가지로 발생률 추정치가 아닌 보고된 사건에 대한 서술적 특성 분석으로 간주되어야 합니다.
실제 누락 규모는 얼마나 될까요?
POTTER-AF 3 연구는 동일한 기간 동안 동일한 희귀 사건에 대해 MAUDE 데이터베이스와 독립적인 레지스트리를 비교하여 이를 명확하게 정량화했습니다. Tilz와 동료들은 2009년 8월부터 2019년 8월까지 심방세동 절제술 후 발생한 식도루를 조사했습니다. MAUDE 데이터베이스에는 47명의 환자가 포함되었고, 초청 기반의 POTTER-AF 레지스트리에는 81명의 환자가 포함되었습니다. 진단 방법은 MAUDE 데이터베이스에서는 38.3%의 사례에서만 보고된 반면, 레지스트리에서는 98.8%에서 보고되었습니다. 의무 데이터베이스에는 자발적 연구에 비해 사례 수가 적었고, "MAUDE 데이터베이스의 데이터 품질은 상당히 떨어졌습니다."
리콜 클래스는 디바이스 클래스가 아닙니다.
의료기기 승인 신청서에서 흔히 발생하는 혼동은 '1등급 리콜'과 '1등급 의료기기'가 위험도 측면에서 정반대의 의미를 갖는다는 점입니다. FDA는 1등급 리콜을 "위반 제품의 사용 또는 노출로 인해 심각한 건강상의 부작용이나 사망이 발생할 가능성이 상당한 상황"으로 정의합니다. 2등급은 사용으로 인해 "일시적이거나 의학적으로 회복 가능한 건강상의 부작용이 발생할 수 있거나 심각한 건강상의 부작용이 발생할 가능성이 매우 낮은 경우"이며, 3등급은 사용으로 인해 "건강상의 부작용이 발생할 가능성이 거의 없는 경우"입니다. 시장 철수는 "FDA의 법적 조치 대상이 되지 않는 경미한 위반 사항이 있는 경우"에 발생합니다. 따라서 1등급 의료 기기 는 가장 낮은 위험도 범주인 반면, 1등급 리콜은 가장 심각한 리콜 범주이며, 어떤 분류 체계를 의미하는지 명시하지 않고 "1등급"이라고만 적으면 심사관의 질의를 받게 될 것입니다.
절대적인 비율을 살펴보면 상황을 더 잘 이해할 수 있습니다. DeRuyter와 동료들은 2008년부터 2018년까지 510(k) 승인을 받은 904개의 고관절 및 무릎 관절 성형 기기를 추적 조사한 결과, 10년 이내에 리콜될 위험이 약 24%에 달하는 것으로 나타났습니다. Dhawan과 동료들은 2008년부터 2023년까지의 510(k) 승인 건과 리콜 데이터베이스를 비교 분석하여 45,182개의 기기에서 11.4%의 리콜률을 보고했습니다. Damkjær와 동료들은 2003년부터 2024년까지 발표된 139개의 실증 연구를 검토한 결과, "의료 기기 승인을 위한 임상적 근거가 불충분하다고 보고하는 경우가 대부분이었다"는 사실을 발견했습니다.
논문에서 FDA 승인 기기와 FDA 허가 기기에 대해 작성하기
Editverse를 통해 접수되는 모든 기기 관련 원고에서 동일한 다섯 가지 오류가 반복적으로 발생하는데, 이 다섯 가지 오류는 데이터베이스 확인에 약 20분 정도만 투자하면 모두 피할 수 있습니다. 이는 기기 관련 논문을 발송하기 전에 저희가 실행하는 내부 점검 목록입니다.
- 경로를 추론하지 말고 검증하십시오. FDA의 510(k) 및 PMA 데이터베이스에서 기기 이름과 제조업체를 검색하고 K 번호 또는 P 번호를 보충 자료에 기록하십시오. 510(k) 데이터베이스에 해당 기기가 나타나면 "승인됨"이라고 하면 됩니다.
- 동사와 경로를 항상 일치시키세요. 510(k) 승인, PMA 승인, 그리고 De Novo에 대한 허가 및 분류 승인을 받았습니다. "승인됨"이라는 표현은 서로 다른 이력을 가진 여러 장치를 아우르는 문장에서 적절한 포괄적 표현이며, 보기 좋은 표현 하나만 고르는 것보다 훨씬 낫습니다.
- 기기 이름만 적지 말고 적응증도 함께 적으십시오. 승인 및 허가는 특정 용도에 한해서만 부여됩니다. 특정 해부학적 부위 또는 환자군에 대해 승인된 의료기기가 다른 부위 또는 환자군에 대해 승인된 것은 아니며, 해당 환자군에서 허가 외 용도로 사용하는 것은 심사관이 발견하도록 두는 것보다 오히려 제한 사항으로 명시해야 합니다.
- MAUDE에서 요율을 계산하지 마십시오. 보고할 건수는 집계하고, 패턴을 설명하며, FDA의 제한 사항을 인용하고, 분모가 존재하지 않음을 명시적으로 밝히십시오. 발생률 수치는 자발적 보고 시스템이 아닌 등록 시스템이나 행정 데이터 세트를 통해 얻어야 합니다.
- 첫 문장에서 '리콜 클래스'와 '장치 클래스'를 구분하여 사용하세요. 그다음에는 두 분류 체계를 표로 시각적으로 구분하여 유지하십시오.
두 가지 추가적인 작성 요령이 있습니다. 임상 데이터 없이 승인된 기기에 대해 보고할 경우, 기기가 안전하지 않다는 것이 입증된 것이 아니라 임상 증거가 필요하지 않았다는 점을 명확히 밝혀야 합니다. 또한, 경로별 리콜 결과에 대한 비교 분석을 계획한다면, 데이터를 추출하기 전에 감지 가능한 효과를 계산해야 합니다. 전문 분야 및 리콜 유형별로 계층화하면 하위 그룹 수가 급격히 줄어들기 때문입니다. 감지 가능한 효과 계산 방법은 저희 가이드를 참조하십시오. 보고서는 관찰 연구에 대한 STROBE 체크리스트를 준수하여 깔끔하게 작성 해야 합니다. 만약 질문이 결함을 발견했어야 할 테스트 단계와 관련된 것이라면, 제품 안전 요구 사항의 테스트 표준에 대한 저희 자료를 참고하십시오.
의료기기 규제 연구를 위한 도구 및 자료
FDA의 의료기기 데이터베이스는 무료로 공개되어 있으며 등록 없이 검색 가능합니다. 여기에는 510(k) 시판 전 신고, PMA, De Novo, 의료기기 리콜 및 MAUDE가 포함됩니다. 이 데이터베이스들을 통해 1976년 이후 미국에서 시판된 거의 모든 의료기기의 승인 절차, 승인 날짜, 근거, 적응증 및 리콜 이력을 확인할 수 있습니다. 분석 및 보고 단계에서는 Editverse의 다음 도구들을 무료로 사용할 수 있습니다.
Editverse에서 제공하는 무료 리서치 도구
기기 및 등록 연구를 위한 전문 서비스
대부분의 장치 관련 논문이 실패하는 이유는 데이터 추출 시작 전에 이미 드러나는 것들입니다. 질문에 대한 답이 이미 나와 있거나, 설계에 필요한 변수들이 여러 해에 걸쳐 존재하지 않거나, 층화 분석 후 분석 샘플이 추정치를 뒷받침할 수 없는 경우 등이 그 예입니다. 이 세 가지 접근 방식은 작업이 완료된 후가 아니라, 이러한 문제점을 초기에 파악하는 데 도움이 됩니다.
실행할 수 있음
$450
귀하의 기기 또는 부상 관련 질문이 이미 발표되었는지, 필요한 변수들이 원하는 기간에 걸쳐 존재하는지, 그리고 분석 표본이 추정치를 뒷받침할 수 있는지 여부를 확인합니다. 의뢰하시는 연구 비용에서 전액 공제됩니다. 소요 기간은 영업일 기준 5일입니다.
외상 등록
$2,400
위험 요인을 조정한 외상 결과 데이터를 여러 센터에 걸쳐 제공하며, 중증도는 신뢰할 수 있는 기준이 아닌 도출된 기준으로 평가하고 시설별 클러스터링을 모델링했습니다. 데이터는 ACS 계약에 따라 귀사에서 제공해 주셔야 합니다. 소요 기간은 영업일 기준 15일입니다.
확장
따옴표 붙은
다년간의 추세 분석, 규제 데이터 세트를 다른 데이터 소스와 연계하거나 외부 검증을 거친 예측 모델 구축 등에 필요한 작업입니다. 모든 작업은 착수 전에 확정 견적 및 서면 작업 범위가 제공됩니다. 일반적으로 비용은 3,500달러부터 시작합니다.
이미 데이터 추출본을 보유하고 있고 통계 분석 및 저널 기준에 맞춘 문서화만 필요한 경우, 분석 전용 서비스인 Just Data Service를 이용하시면 됩니다. 위의 모든 내용은 레지스트리 및 실세계 데이터 연구 항목 에 나열되어 있습니다.
결론: FDA 승인이 보장하는 것과 보장하지 않는 것
FDA 승인은 해당 기기가 미국에서 이미 판매되고 있는 제품과 실질적으로 동일하다는 것을 보장합니다. 이는 실제 규제 기관의 판단이지만, 기기가 환자에게 유익한지 여부에 대한 판단은 아니며, 이를 그렇게 해석하는 것이 바로 이 문헌에서 지적하는 오류입니다.
지난 20년간 다양한 전문 분야에 걸쳐 이러한 수치는 일관되게 나타납니다. 2005년부터 2009년까지 발생한 고위험 리콜의 약 71%, 그리고 2013년부터 2022년까지 발생한 1등급 심혈관 기기 리콜의 71.3%가 510(k) 승인을 받은 기기와 관련이 있었습니다. 1등급 리콜이 발생한 승인된 심혈관 기기 중 시판 전 임상 시험을 거친 것은 6.2%에 불과했으며, 시판 후 감시를 받은 기기는 전무했습니다. 승인이 곧 보장은 아닙니다. 2014년부터 2023년 사이에 승인된 고위험 PMA 기기 중 3분의 1 이상이 평균 2.6년 이내에 심각한 리콜을 경험했습니다.
연구자에게 미치는 실질적인 영향은 작고 구체적입니다. 경로를 찾아보세요. "경로가 얻는다"라는 동사를 사용하세요. 징후를 명시하세요. 자발적 보고 시스템에서 비율을 계산하지 마세요.
본 문서는 FDA 공개 기록 및 동료 검토를 거친 문헌에 대한 정보 분석을 제공합니다. 이는 의학적, 규제적 또는 법률적 자문을 구성하지 않습니다.
자주 묻는 질문
FDA 승인과 FDA 허가의 차이점은 무엇인가요?
"FDA 승인"이란 FDA가 510(k) 절차에 따라 해당 기기가 합법적으로 시판 중인 제품과 실질적으로 동일하다고 판단했음을 의미합니다. "FDA 승인"이란 FDA가 시판 전 승인 절차에서 해당 기기가 의도된 용도에 대해 안전하고 효과적이라는 충분하고 타당한 과학적 증거가 있다고 판단했음을 의미합니다. 승인은 다른 제품과의 비교를 통해 이루어지며, 승인은 증거에 대한 평가를 통해 이루어집니다.
FDA 승인은 해당 기기가 환자를 대상으로 테스트를 거쳤다는 것을 의미합니까?
반드시 그런 것은 아닙니다. 510(k) 승인은 벤치 테스트, 생체 적합성 데이터 및 비교 사양에 전적으로 의존할 수도 있습니다. 2013년부터 2022년까지 발생한 1급 심혈관 기기 리콜 사례 중, 리콜된 112개의 510(k) 기기 중 시판 전 임상 시험을 거친 것은 7개(6.2%)에 불과했으며, 시판 전 승인(PMA)을 받은 20개 기기 중에서는 17개(85.0%)가 임상 시험을 거쳤습니다.
"FDA 등록"이란 무슨 뜻인가요?
이는 제조업체가 시설 등록과 의료기기 목록 등재를 완료하여 FDA가 해당 의료기기의 제조지를 알 수 있게 되었다는 의미입니다. FDA는 등록 및 목록 등재가 "해당 시설 또는 의료기기에 대한 승인, 허가 또는 인가를 의미하는 것은 아니다"라고 명시하고 있으며, FDA는 의료기기를 인증하거나 등록증을 발급하지 않습니다.
510(k) 승인을 받은 의료기기가 PMA 승인을 받은 의료기기보다 안전성이 떨어지는가요?
리콜 데이터는 승인된 기기에서 리콜률이 더 높다는 것을 일관되게 보여줍니다. 한 정형외과 표본에서는 510(k) 승인 기기의 17.8%가 리콜된 반면, PMA 승인 기기는 1.6%에 불과했으며, 이비인후과에서는 그 비율이 3.67배 더 높았습니다. 하지만 승인이 반드시 보장되는 것도 아닙니다. 2014년부터 2023년 사이에 승인된 고위험 PMA 기기 중 35.2%가 최소 한 건 이상의 심각한 리콜을 경험했습니다.
술어 확산이란 무엇인가요?
재료, 전원, 적용 부위 등 기술적 특성이 약간씩 다른 기존 기기를 기반으로 여러 차례 허가를 받는 과정을 통해 기술이 변화하는 순환 과정이 진행됩니다. 여러 세대에 걸쳐 시판되는 기기는 최초 기기와 상당히 다를 수 있지만, 각 단계는 모두 정당성을 인정받을 수 있습니다.
MAUDE 데이터베이스를 사용하여 이상반응 발생률을 계산할 수 있습니까?
아니요. FDA는 의료기기 보고 데이터가 "부작용 발생률을 평가하거나, 시간 경과에 따른 부작용 발생률 변화를 평가하거나, 기기 간 부작용 발생률을 비교하는 데 사용될 수 없다"고 명시하고 있습니다. 이는 보고 누락, 부정확성, 그리고 기기 사용 빈도에 대한 정보 부족 때문입니다. MAUDE 데이터에는 분모가 없습니다.
FDA가 510(k), De Novo 또는 PMA를 검토하는 데 걸리는 시간은 얼마나 되나요?
FDA는 실질적 동등성 판단이 "일반적으로 90일 이내에 이루어진다"며, 시판 최소 90일 전에 제출해야 한다고 명시하고 있습니다. 신규 승인(De Novo) 요청의 경우, FDA는 MDUFA IV에 따라 검토 목표일을 150일로 정하고 있습니다. FDA는 PMA를 자사가 요구하는 가장 엄격한 유형의 의료기기 시판 허가 신청이라고 설명합니다.
참고자료
- Zuckerman DM, Brown P, Nissen SE. 의료기기 리콜 및 FDA 승인 절차. Arch Intern Med. 2011;171(11):1006-11. PMID: 21321283. doi :10.1001/archinternmed.2011.30
- Darrow JJ, Avorn J, Kesselheim AS. FDA의 의료기기 규제 및 승인: 1976-2020. JAMA. 2021;326(5):420-432. PMID: 34342614. doi :10.1001 / jama.2021.11171
- See C, Mooghali M, Dhruva SS, Ross JS, Krumholz HM, Kadakia KT. 2013년에서 2022년 사이 심혈관 기기의 1급 리콜: 단면 분석. Ann Intern Med. 2024;177(11):1499-1508. PMID: 39284187. doi :10.7326/애널스-24-00724
- Dhruva SS, Bero LA, Redberg RF. FDA가 심혈관 기기의 시판 전 승인에서 검토한 연구 증거의 강도. JAMA. 2009;302(24):2679-2685. PMID: 20040556. doi :10.1001 / jama.2009.1899
- Mooghali M, Arshad F, Rathi VK, Kadakia KT, Everhart AO, Ross JS, Dhruva SS. 고위험 치료 의료기기의 시판 전 임상 증거 강도 및 리콜. JAMA Health Forum. 2026;7(8):e262626. PMID: 42566203. doi :10.1001/jamahealthforum.2026.2626
- Marcus HJ, Payne CJ, Hughes-Hallett A, Marcus AP, Yang GZ, Darzi A, Nandi D. 신규 의료기기의 규제 승인: 단면 연구. BMJ. 2016;353:i2587. PMID: 27207165. doi :10.1136/bmj.i2587
- Day CS, Park DJ, Rozenshteyn FS, Owusu-Sarpong N, Gonzalez A. FDA 승인 정형외과 기기 및 리콜 분석. J Bone Joint Surg Am. 2016;98(6):517-524. PMID: 26984921. doi :10.2106/JBJS.15.00286
- Talati IA, Parsa KM, Gao WZ. 미국 식품의약국(FDA)에서 승인한 중등도 및 고위험 이비인후과 기기의 리콜, 2003-2019. Otolaryngol Head Neck Surg. 2022;167(5):832-838. PMID: 35290135. doi :10.1177/01945998221085166
- Zhu A, Ying X, Carey EG, Pean CA, Premkumar A, Fu MC, Taylor SA. 어깨 관절 성형술 기기 승인: 조상 네트워크 분석. J Shoulder Elbow Surg. 2023;32(3):671-676. PMID: 36279987. doi :10.1016/j.jse.2022.09.017
- Lefkovich C, Rothenberg S. 510(k) 프로세스 하에서의 술어 확장 식별: 로봇 수술 기기 사례 연구. PLoS One. 2023;18(3):e0283442. PMID: 36976820. doi :10.1371 / journal.pone.0283442
- Pai DB. 미국 의료기기 술어의 계보 매핑. PLoS One. 2021;16(10):e0258153. PMID: 34618861. doi :10.1371 / journal.pone.0258153
- Samuel AM, Rathi VK, Grauer JN, Ross JS. FDA 시판 전 승인 이후 정형외과 기기는 어떻게 변화하는가? Clin Orthop Relat Res. 2016;474(4):1053-1068. PMID: 26584802. doi :10.1007 / s11999-015-4634-x
- DeRuyter MT, Mansy LN, Krumme JW, Cheng AL, Dubin JR, Cil A. 10년 이상 동안의 인공관절 전치환술 기기 리콜 위험. J Arthroplasty. 2023;38(8):1444-1448. PMID: 36773660. doi :10.1016/j.arth.2023.01.068
- Tilz RR, Pürerfellner H, Kuck KH, Merino JL, Schmidt V, Vogler J, et al. 심방세동 절제술 후 합병증의 과소 보고: 제조업체 및 사용자 시설 기기 경험, FDA 데이터베이스 및 자발적 초대 기반 등록 비교: POTTER-AF 3 연구. Heart Rhythm. 2025;22(6):1472-1479. PMID: 39353499. doi :10.1016/j.hrthm.2024.09.060
- Gardner JT, Busam JA, Shah ED. 2014년에서 2024년 사이에 폐, 수면 및 중환자 치료 의학 분야의 새로운 의료 기술에 대한 미국 식품의약국(FDA) 검토를 뒷받침하는 임상적 근거: 실제 적용을 지원하기 위한 범위 검토. Chest. 2026;169(4):1051-1061. PMID: 41429289. doi :10.1016/j.chest.2025.12.012
- Aboy M, Crespo C, Stern A. 510(k)를 넘어서: FDA의 De Novo 경로에서 새로운 중위험 의료기기의 규제, 지적 재산권 고려 사항 및 혁신 인센티브. NPJ Digit Med. 2024;7(1):29. PMID: 38332182. doi :10.1038 / s41746-024-01021-y
- Herpertz J, Stern AD, Opel N, Reininghaus U, Torous J. FDA 승인 정신 건강 의료기기 소프트웨어: 증거, 기기 계보 및 규제 문제에 대한 관점. NPJ Ment Health Res. 2025;4(1):62. PMID: 41298848. doi :10.1038/s44184-025-00174-2
- Almarie B, Fregni F. 510(k) 경로를 통해 승인된 신경조절 장치의 임상 데이터 및 규제 제출 특성 평가(1996-2024). Expert Rev Med Devices. 2025;22(7):739-746. PMID: 40420386. doi :10.1080/17434440.2025.2508869
- Dhawan R, Boric A, Shauly O, Marxen T, Om A, Brooks K, García Nores G, Losken A. FDA 510(k) 경로를 통해 승인된 성형외과 기기의 리콜 위험. Aesthet Surg J Open Forum. 2026;8:ojag126. PMID: 42422336. doi :10.1093/asjof/ojag126
- Damkjær M, Elkjær M, Hróbjartsson A, Schroll JB. 의료기기의 규제, 시행 및 시판 후 감시에 대한 범위 검토. PLoS One. 2025;20(5):e0325250. PMID: 40445965. doi :10.1371 / journal.pone.0325250
- 미국 식품의약국. 시판 전 알림 510 (k)2026년 9월 9일 접속. (PubMed에 기록 없음.)
- 미국 식품의약국. 시판 전 승인 (PMA)2026년 9월 9일 접속. (PubMed에 기록 없음.)
- 미국 식품의약국. De Novo 분류 요청2026년 9월 9일 접속. (PubMed에 기록 없음.)
- 미국 식품의약국. 제조업체 및 사용자 시설 장치 경험(MAUDE) 데이터베이스에 대하여2026년 9월 9일 접속. (PubMed에 기록 없음.)
- 미국 식품의약국. 회상 배경 및 정의2026년 9월 9일 접속. (PubMed에 기록 없음.)
- 미국 식품의약국. 등록 및 상품 등록 관련 중요 안내 사항2026년 9월 9일 접속. (PubMed에 기록 없음.)
- 미국 식품의약국. 의료기기가 FDA의 시판 승인을 받았는지 알아보세요.2026년 9월 9일 접속. (PubMed에 기록 없음.)