
Publié | Dernière mise à jour
Les tests de stabilité pharmaceutique constituent le programme réglementaire obligatoire qui mesure l'évolution de l'identité, de la concentration, de la pureté et de la qualité d'une substance médicamenteuse ou d'un médicament lorsqu'il est conservé dans des conditions de température et d'humidité définies. Les données obtenues permettent de justifier la durée de conservation indiquée sur chaque étiquette. Cinq lignes directrices du Conseil international d'harmonisation (ICH) encadrent ces tests. L'ICH Q1A(R2) définit les conditions de conservation et le calendrier d'échantillonnage des produits conventionnels à petites molécules, tandis que l'ICH Q1B traite de l'exposition à la lumière. L'ICH Q5C couvre séparément les produits biotechnologiques et biologiques, car les grosses molécules se dégradent selon des mécanismes différents de ceux des petites molécules. Enfin, l'ICH Q1E définit la méthode statistique utilisée pour convertir les données brutes de stabilité en une durée de conservation approuvée. Un sixième document, l'ICH Q1F, qui fixait autrefois des conditions spécifiques pour les climats chauds et humides, a été officiellement retiré en juin 2006. Or, plusieurs guides de tests de stabilité largement diffusés en ligne présentent encore des erreurs à ce sujet.
En mots simples
Les fabricants de médicaments ne peuvent pas se contenter de deviner combien de temps un comprimé, une injection ou un vaccin restera sûr et efficace en rayon. De véritables échantillons du produit sont placés dans des chambres climatiques contrôlées, réglées à des températures et des taux d'humidité spécifiques. Certaines reproduisent les conditions d'un entrepôt classique, tandis que d'autres sont délibérément plus chaudes et plus humides afin d'accélérer le vieillissement. Ces échantillons sont ensuite soumis à des tests réguliers pour vérifier leur concentration et leur pureté initiales. Le suivi de cette dégradation sur plusieurs mois ou années, et le calcul du moment où la confiance dans le médicament commence à chuter en dessous d'un seuil convenu, permettent de déterminer la date de péremption imprimée sur l'emballage.
Que mesurent réellement les tests de stabilité pharmaceutique ?
Les tests de stabilité suivent quatre catégories de changements au sein d'une substance médicamenteuse ou d'un médicament au fil du temps. Ces catégories sont : la valeur d'analyse (quantité de principe actif restante par rapport à la valeur indiquée sur l'étiquette), le profil des produits de dégradation (nature et quantité des nouvelles impuretés formées), les attributs physiques tels que l'aspect, la dissolution, la granulométrie et la teneur en humidité, et, pour les produits biologiques, l'activité mesurée par un bioessai fonctionnel plutôt que par une simple mesure de concentration. Une méthode indicatrice de stabilité est une procédure analytique validée permettant de séparer le médicament intact de tous les produits de dégradation connus et raisonnablement prévisibles, afin qu'une variation de la valeur d'analyse puisse être attribuée à une modification chimique ou physique réelle plutôt qu'à un bruit de mesure. La durée de conservation n'est pas une propriété fixe d'une molécule, mais une estimation statistique liée à une formulation spécifique, au système de conditionnement et aux conditions de stockage ; cette estimation varie si l'une de ces trois variables change. Les données de stabilité constituent un pilier de la demande d'autorisation de mise sur le marché, au même titre que les données d'efficacité et de sécurité cliniques issues d' essais contrôlés randomisés . Les autorités réglementaires examinent ces deux types de dossiers conjointement et non séparément.
ICH Q1A(R2) : Conditions de stockage et fréquence des tests
La norme ICH Q1A(R2), qui s'applique spécifiquement aux zones climatiques I et II, définit trois conditions de conservation principales pour un médicament à usage général conservé à température ambiante. Les essais à long terme sont réalisés à 25 °C ± 2 °C et 60 % HR ± 5 %, ou, au choix du promoteur, à 30 °C ± 2 °C et 65 % HR ± 5 %. Les essais accélérés sont réalisés à 40 °C ± 2 °C et 75 % HR ± 5 %, et les essais intermédiaires, requis uniquement lorsque les données des essais accélérés révèlent une variation significative, sont réalisés à 30 °C ± 2 °C et 65 % HR ± 5 %. Les produits réfrigérés suivent un protocole distinct : conservation à long terme à 5 °C ± 3 °C associée à des essais accélérés à 25 °C ± 2 °C et 60 % HR ± 5 %. Les produits congelés sont conservés à -20°C ± 5°C sans aucun processus accéléré, car il n'existe aucun moyen scientifiquement significatif d'accélérer la dégradation en dessous de la température de congélation.
| État | Température | Humidité | Durée typique |
|---|---|---|---|
| d'une location | 25 ° C ± 2 ° C | 60 % HR ± 5 % | 12 mois minimum au moment du dépôt |
| Intermédiaire | 30 ° C ± 2 ° C | 65 % HR ± 5 % | 6 mois, seulement si les données accélérées montrent un changement significatif |
| Accéléré | 40 ° C ± 2 ° C | 75 % HR ± 5 % | 6 mois, minimum 3 points de mesure |
La fréquence des tests suit un calendrier fixe et non le jugement du chercheur. Des échantillons sont prélevés de la chambre climatique tous les trois mois la première année, tous les six mois la deuxième année, puis annuellement jusqu'à la fin de la durée de conservation prévue. Une nouvelle demande d'autorisation de mise sur le marché (AMM) nécessite au moins douze mois de données à long terme issues de trois lots principaux, ainsi que six mois de données accélérées avant soumission. Les données à long terme restantes sont intégrées à un protocole de stabilité post-autorisation et non générées avant le dépôt de la demande. Les contenants semi-perméables, tels que les inhalateurs et certains flacons en plastique, ajoutent une quatrième variable, car ces emballages laissent échapper lentement de la vapeur d'eau. Ils nécessitent des tests en conditions de faible humidité : 25 °C/40 % HR ou 30 °C/35 % HR pour les tests à long terme et 40 °C/25 % HR maximum pour les tests accélérés. Ces conditions sous-estimeraient la perte d'humidité si elles étaient évaluées aux niveaux d'humidité standard. Les programmes de développement de médicaments qui doivent concilier ce calendrier de tests avec un calendrier clinique plus large ont souvent recours à des plans d'essais cliniques adaptatifs afin de maintenir le rythme sans compromettre les données.
Zones climatiques et retrait de la norme ICH Q1F
Les zones climatiques sont définies à partir de l'analyse de la température cinétique moyenne des différentes régions, ce qui permet de classer le monde en zones allant des climats tempérés (zone I, correspondant approximativement aux conditions de stockage utilisées en Europe du Nord et au Canada) aux climats chauds et humides (zone IV, couvrant une grande partie de l'Asie du Sud et du Sud-Est, l'Afrique de l'Ouest et l'Amérique centrale). Initialement, l'ICH ne traitait que des zones I et II dans la directive Q1A(R2) et a publié une directive distincte, Q1F, afin de définir les ensembles de données de stabilité pour les zones III et IV. Cette directive a été retirée en juin 2006 après que le Comité directeur de l'ICH a constaté que les régions membres s'en étaient déjà écartées, plusieurs autorités nationales ayant adopté indépendamment des conditions de stockage aussi exigeantes que 30 °C et 75 % d'humidité relative pour les climats chauds et humides, au lieu des 30 °C et 65 % d'humidité relative proposés par la directive Q1F.
La responsabilité des exigences des zones III et IV incombe désormais aux autorités réglementaires nationales et à l'Organisation mondiale de la Santé, et non plus à un texte harmonisé unique de l'ICH. Les enceintes de stabilité réglées à 30 °C et 75 % d'humidité relative restent courantes dans les dossiers destinés au Moyen-Orient, à l'Afrique et à certaines régions d'Asie, même si aucune directive ICH actuelle ne spécifie directement cette valeur. Un promoteur déposant une demande dans plusieurs régions applique généralement les conditions les plus exigeantes afin de satisfaire simultanément tous les marchés, plutôt que de dupliquer les enceintes. Cette solution pratique est antérieure à la directive Q1F et lui a survécu. Toute source actuelle citant « ICH Q1F » comme une exigence en vigueur fait référence à un document que l'ICH a retiré de ses propres directives il y a vingt ans.
Exigences relatives aux essais de photostabilité selon la norme ICH Q1B
L'exposition à la lumière dégrade certaines substances médicamenteuses par les mêmes voies chimiques que celles déclenchées par la chaleur et l'humidité. C'est pourquoi la directive ICH Q1B distingue deux phases d'étude de la photostabilité. Les études de dégradation forcée, réalisées en premier lieu, utilisent une exposition à la lumière variable, souvent extrême, afin d'identifier les voies de dégradation et de faciliter le développement de méthodes analytiques. Les chercheurs peuvent interrompre l'étude dès l'apparition d'une décomposition importante, l'objectif étant la découverte des voies de dégradation plutôt que l'obtention d'un résultat concluant. Les tests de confirmation, quant à eux, suivent un protocole fixe. Les échantillons sont exposés à au moins 1.2 million de lux-heures de lumière visible et à au moins 200 watts-heures par mètre carré d'énergie proche ultraviolette, sous l'une des deux sources lumineuses reconnues par l'ICH. Ces tests permettent d'obtenir des résultats directement comparables entre différents promoteurs et laboratoires.
Un produit présentant une modification significative lors des tests de photostabilité de confirmation n'est pas nécessairement voué à l'échec. Cela signifie généralement que la formulation nécessite un emballage primaire opaque (verre ambré ou blister opaque) ou un emballage secondaire portant la mention « à conserver à l'abri de la lumière ». Ces situations, courantes et parfaitement acceptables, ne constituent pas un obstacle à l'approbation.
Pourquoi les produits biologiques nécessitent une approche différente en matière de tests de stabilité selon la norme ICH Q5C
Les cytokines, les érythropoïétines, les facteurs plasmatiques, les facteurs de croissance, les insulines, les anticorps monoclonaux et les vaccins relèvent de la norme ICH Q5C plutôt que de la norme Q1A(R2), car les protéines se dégradent par des mécanismes tels que l'agrégation, la désamidation, l'oxydation et la fragmentation, qu'un protocole accéléré pour petites molécules ne peut prédire avec fiabilité. L'article de Kaur, paru en 2021 dans Critical Reviews in Biotechnology, explique pourquoi les données de stabilité en temps réel et en conditions réelles ont un poids réglementaire plus important pour les produits biologiques que pour les médicaments conventionnels. Chauffer un anticorps monoclonal à 40 °C reproduit rarement la voie de dégradation qu'il suivrait lors d'un stockage réfrigéré, contrairement à une petite molécule, pour laquelle l'accélération thermique reproduit généralement la même réaction chimique à une vitesse plus élevée.
Les tests de puissance basés sur des bioessais complètent la caractérisation physico-chimique de tout programme de stabilité biologique, car une molécule peut conserver sa masse et son profil de charge attendus lors des analyses de routine tout en perdant la structure repliée qui lui confère son activité biologique. Pegues et ses collègues l'ont démontré concrètement dans une étude publiée en 2022 dans Pharmaceutical Research . Ils ont montré que la composition spécifique en acides gras du polysorbate 80, un tensioactif largement utilisé pour stabiliser les formulations de protéines thérapeutiques, influence directement la formation des particules et le profil de dégradation en conditions de stress. Ainsi, deux lots d'un même excipient peuvent présenter des profils de stabilité sensiblement différents. Les programmes de biosimilaires ajoutent un niveau de comparabilité supplémentaire, car le profil de stabilité d'un biosimilaire doit être analytiquement et fonctionnellement équivalent à celui de son produit de référence, et non simplement acceptable. L'étude de comparabilité de Cantin et ses collègues de 2023 sur un biosimilaire d'ustekinumab proposé, publiée dans Drugs in R&D, illustre la profondeur des tests que les organismes de réglementation attendent désormais pour cette comparaison spécifique, un travail qui s'appuie souvent sur les mêmes modèles d'essais croisés utilisés ailleurs en pharmacologie pour contrôler la variabilité au niveau du patient.
Calcul de la durée de conservation à partir des données des tests de stabilité (ICH Q1E)
La norme ICH Q1E convertit un tableau de résultats d'analyses à différents moments en une date de péremption unique et justifiée grâce à une analyse de régression, plutôt qu'à un simple contrôle de conformité à chaque point de prélèvement. Les analystes représentent graphiquement l'attribut quantitatif, généralement le pourcentage d'analyse, en fonction du temps, ajustent une droite de régression aux données à long terme et calculent un intervalle de confiance unilatéral à 95 %. Cet intervalle utilise la limite inférieure pour un attribut qui diminue avec le temps, comme la puissance, et la limite supérieure pour un attribut qui augmente, comme une impureté spécifique. La durée de conservation est définie comme le moment où cet intervalle de confiance dépasse le critère d'acceptation prédéfini, et non le moment où la valeur moyenne elle-même le dépasse. C'est pourquoi un lot présentant des données plus variables se voit attribuer une durée de conservation proposée plus courte qu'un lot se dégradant de manière équivalente, mais avec des résultats plus précis et reproductibles.
Une modification significative en conditions accélérées est l'élément déclencheur qui rend obligatoires les tests intermédiaires. La norme ICH Q1A(R2) la définit précisément, sans laisser place à l'appréciation. Six résultats sont considérés comme une modification significative : une variation de 5 % de l'analyse par rapport à la valeur initiale, ou le non-respect du critère de puissance pour un produit biologique ou immunologique. Ce même élément déclencheur couvre également tout produit de dégradation dépassant son propre critère d'acceptation, tout échec aux tests d'aspect, physiques ou fonctionnels, tout non-respect du critère d'acceptation du pH, ou tout échec au test de dissolution pour douze unités de dosage. Un produit ne présentant aucune modification significative après six mois de vieillissement accéléré peut souvent justifier une durée de conservation proposée supérieure à celle que les seules données à long terme permettraient d'établir au moment du dépôt de la demande d'autorisation de mise sur le marché, à condition que des tests à long terme soient menés ultérieurement pour confirmer cette projection.
Études de dégradation forcée et méthodes indicatrices de stabilité
Les recommandations réglementaires décrivent les objectifs des méthodes indicatrices de stabilité, sans toutefois préciser la conception des études de dégradation forcée. Un document de consensus de l'industrie et des autorités réglementaires, publié en 2023 dans le Journal of Pharmaceutical Sciences , s'est efforcé de combler cette lacune. Zelesky et seize co-auteurs issus de grandes entreprises pharmaceutiques ont proposé une justification scientifique du choix de points d'arrêt de dégradation forcée plutôt que de la dégradation indéfinie d'un échantillon. Ils ont fait valoir qu'une dégradation excessive d'une molécule produit des produits de dégradation secondaires et tertiaires qui ne se forment jamais dans les conditions réelles de stockage et qui, par conséquent, compliquent la validation de la méthode au lieu de la clarifier. Leur pratique recommandée consiste à adapter le degré de contrainte appliqué à l'objectif analytique visé. Le développement de la méthode nécessite une dégradation suffisante pour mettre à l'épreuve la séparation des pics, tandis que la qualification des impuretés requiert juste assez de dégradation pour générer les produits de dégradation spécifiques attendus pendant la durée de conservation réelle.
Une étude distincte publiée en 2023 dans le Journal of Chromatographic Science et portant sur les formulations de médicaments antiépileptiques, ancre la dégradation forcée dans le même critère de référence accéléré utilisé dans la norme ICH Q1A(R2), à savoir des conditions de stress décrites comme « plus sévères » que 40 °C ± 2 °C et 75 % ± 5 % d'humidité relative. La dégradation forcée doit être comprise comme une version intensifiée de ces conditions accélérées que les promoteurs appliquent déjà pour déterminer la durée de conservation, et non comme un exercice de laboratoire indépendant. Une erreur à cette étape, en début de développement, peut s'avérer coûteuse. Une méthode indicatrice de stabilité validée à partir d'un profil de dégradation incomplet peut passer tous les contrôles réglementaires pendant le développement, mais échouer ultérieurement lorsqu'un produit de dégradation réel, non généré par l'étude initiale, apparaît dans un lot à long terme. Les promoteurs et les laboratoires sous contrat qui publient de nouvelles méthodes indicatrices de stabilité dans des revues à comité de lecture, plutôt que de conserver les données de validation en interne, font souvent appel au service de rédaction de manuscrits d'Editverse pour préparer leurs travaux en vue de leur soumission à une revue.
Limites d'extrapolation ICH Q1E : ce que la directive autorise
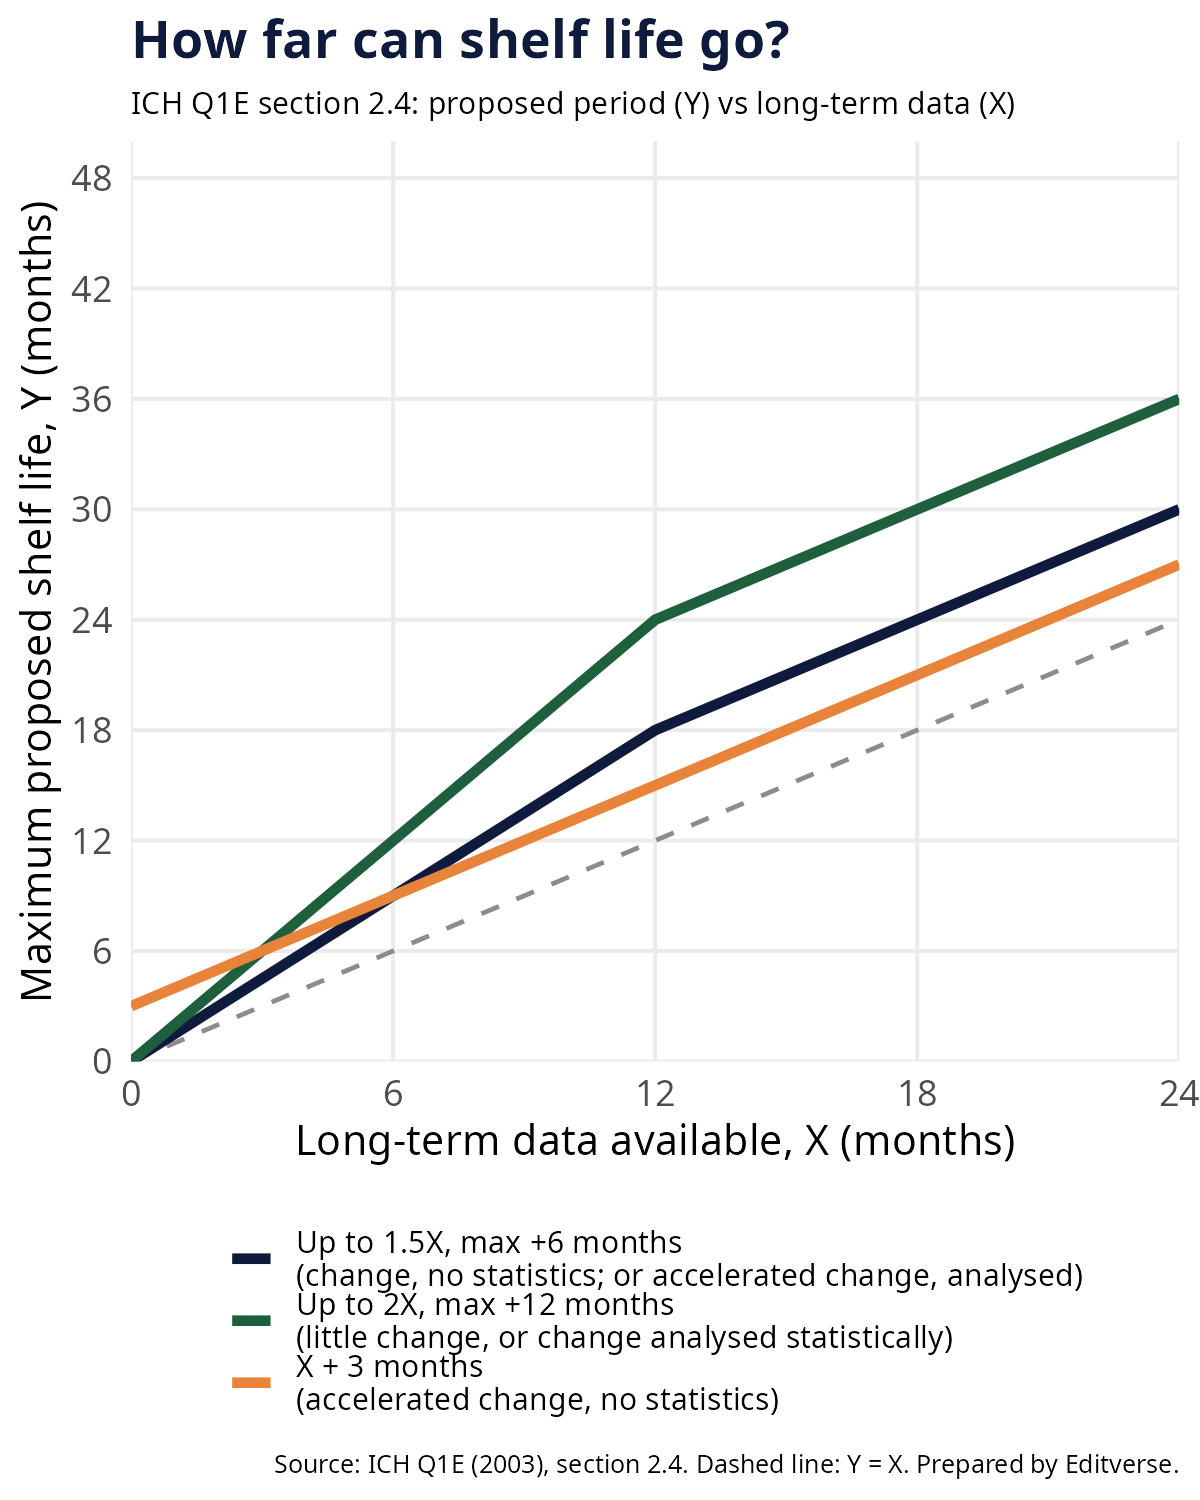
La section 2.4 de la norme ICH Q1E limite la durée de conservation proposée (Y) au-delà de la durée de conservation à long terme (X) disponible. Cette limite dépend des données. L'application de chaque règle aux durées de conservation courantes donne le tableau ci-dessous.
| Données à long terme (X) | Peu de changement : jusqu'à 2X, max X+12 | Changement, sans statistiques : jusqu’à 1.5X, max X+6 | Changement analysé statistiquement : jusqu’à 2X, maximum X+12 | Changement accéléré, pas de statistiques : X+3 |
|---|---|---|---|---|
| 6 mois | 12 | 9 | 12 | 9 |
| 9 mois | 18 | 13.5 | 18 | 12 |
| 12 mois | 24 | 18 | 24 | 15 |
| 18 mois | 30 | 24 | 30 | 21 |
| 24 mois | 36 | 30 | 36 | 27 |
Valeurs en mois, calculées selon les règles de la section 2.4 du T1E (2.4.1.1, 2.4.1.2 et 2.4.2.1). La directive fixe le plafond ; les données et l’analyse statistique déterminent si ce plafond est atteint.
Exemple concret issu des lignes directrices
L'annexe B du document Q1E détaille deux attributs à 25 °C/60 % HR avec 12 mois de données à long terme et une durée de conservation proposée de 24 mois, correspondant exactement aux valeurs limites de 2X et X+12. Pour le dosage, avec des critères d'acceptation de 95 % à 105 % de la valeur déclarée et des intervalles de confiance bilatéraux à 95 %, la limite inférieure atteint le critère inférieur à 30 mois. Pour un produit de dégradation avec une limite maximale de 1.4 %, la limite supérieure unilatérale à 95 % atteint le critère à 31 mois. Ces deux résultats confirment la proposition de 24 mois. La mise en commun des lots est testée à un seuil de signification de 0.25 (annexe B.2.2.1) ; un seuil plus élevé diminue la probabilité de mise en commun des lots, de sorte que la durée de conservation est plus souvent celle du lot le plus défavorable.
Quand la méthode Q1E est remise en question
Q1E date de 2003 et ses statistiques ont été testées depuis sur des données réelles et simulées. Trois évaluations par des pairs montrent ses points forts et ses points faibles.
- 26 lots industriels. Capen et al. (2018) ont rééchantillonné 3 ou 6 lots parmi 26 lots de stabilité d'un produit, la plupart mesurés sur 24 mois, et ont conclu que l'approche ICH ne produisait pas de durées de conservation soutenues qui géraient efficacement le risque.
- Combien de lots ? Li et al. (2026)Selon une étude du Bureau de biostatistique de la FDA, l'approche ANCOVA de la question 1E est appropriée lorsque les données sont disponibles pour moins de six lots. Au-delà de ce nombre, le regroupement des données échoue plus fréquemment et la durée de conservation est sous-estimée ; une approche par intervalle de tolérance, basée sur un modèle à effets mixtes, corrige ce problème à partir de six lots.
- Alternative bayésienne. Cordero et al. (2024) J'ai construit un modèle linéaire mixte bayésien de Q1E qui a donné des résultats approximativement équivalents pour 6 lots et je l'ai étendu pour emprunter des informations à travers les concentrations.
La nouvelle directive ICH Q1 et les changements prévus pour 2026
L’ICH a adopté un document de synthèse en novembre 2022 visant à fusionner les lignes directrices Q1A, Q1B, Q1C, Q1D, Q1E et Q5C en une seule directive consolidée. Ce document de synthèse traite des problèmes d’interprétation engendrés par le maintien de six documents distincts, conçus pour ne pas se référer les uns aux autres de manière cohérente. Le projet, soumis à la consultation publique de l’étape 2 le 30 avril 2025, intègre explicitement la modélisation de la stabilité et les approches fondées sur les risques, ainsi que les médicaments de thérapie innovante et les thérapies cellulaires et géniques, catégories qui n’existaient pas sous leur forme actuelle lors de la dernière révision de la ligne directrice Q1A. La FDA a ouvert sa propre période de consultation publique par le biais du Federal Register le 24 juin 2025. Les commentaires ont été clôturés le 30 juillet 2025 et l’ICH a publié un résumé des commentaires reçus le 8 août 2025.
Au moment de cette mise à jour en août 2026, la nouvelle directive ICH Q1 demeure un projet de l'étape 2b, et la directive ICH Q1A(R2) reste la norme en vigueur, juridiquement contraignante, que les promoteurs doivent respecter. Le plan de travail 2026 du groupe d'experts confirme que la révision est toujours en cours d'élaboration et non finalisée, l'adoption de l'étape 4 étant prévue pour novembre 2026. Par conséquent, toute source affirmant que la directive Q1 consolidée a déjà remplacé la Q1A(R2) est en avance sur le processus réglementaire actuel. Les promoteurs préparant de nouvelles soumissions cette année doivent consulter directement les pages d'orientation de l'ICH et de la FDA plutôt que de se fier à un seul résumé, car la date de transition, une fois fixée, s'appliquera aux nouvelles demandes selon un calendrier défini et non rétroactivement. Un promoteur mettant à jour la section « Stabilité » du module 3.2.P.8 du CTD pour refléter la directive actuellement en vigueur, plutôt que la directive consolidée finale, peut s'appuyer sur le service de documentation de recherche clinique d'Editverse pour maintenir cette section conforme à la norme applicable au moment du dépôt.
Échec des tests de stabilité : rappels de produits, coûts et risques pour le patient
Des données de stabilité insuffisantes ne se contentent pas de retarder une demande d'autorisation de mise sur le marché ; elles peuvent également entraîner le retrait d'un produit approuvé du marché. En octobre 2018, Hospira a procédé au rappel volontaire de plus de 24 000 unités de son anesthésique injectable Amidate (étomidate) après que des tests de stabilité effectués sur des lots commercialisés ont révélé une dégradation hors spécifications. Cet exemple est documenté dans les supports de formation continue en pharmacie de l'Université du Wisconsin-Madison, consacrés à la conception des programmes de stabilité. Les tests de routine effectués après l'approbation ont permis de détecter le problème, conformément aux objectifs du programme. Ce rappel démontre l'efficacité du système de surveillance, mais ses répercussions opérationnelles sont importantes pour la chaîne d'approvisionnement. Une pharmacie hospitalière se retrouve privée d'un médicament d'anesthésie d'urgence sans substitut immédiat, un site de production doit mener une enquête complète sur les non-conformités avant de libérer un nouveau lot issu de cette ligne de production, et la pénurie persiste généralement plusieurs mois après la notification de rappel.
Rien de tout cela ne change la motivation première du promoteur. Générer des données de stabilité complètes et fiables avant l'approbation coûte bien moins cher que de gérer un rappel, une enquête pour non-conformité et une pénurie consécutive à un rappel.
Considérations relatives aux tests de stabilité spécifiques à la forme posologique
Les formes posologiques orales solides, telles que les comprimés et les gélules, sont principalement exposées à l'absorption d'humidité, à la dérive de dissolution et aux variations de dureté, qui constituent leurs principaux risques d'instabilité. Les protocoles d'homologation de stabilité pour les formes solides comprennent généralement au moins trois lots, dont deux à l'échelle pilote ou plus importante, conservés dans des conditions standard de vieillissement accéléré et à long terme, avec des tests de dissolution à chaque étape de prélèvement. Pour les formulations liquides, le profil de risque est orienté vers la dérive du pH, la croissance microbienne et la précipitation d'un principe actif peu soluble. C'est pourquoi les tests d'efficacité des conservateurs et les études de résistance aux antimicrobiens sont généralement réalisés en parallèle des analyses chimiques standard, et non a posteriori. Pour les produits injectables, l'assurance de stérilité, le comptage des particules et la vérification de l'intégrité du système de fermeture du contenant sont ajoutés au panel de contrôle, car un défaut d'homologation d'un produit parentéral peut engendrer un risque de contamination inexistant pour les formes posologiques orales solides.
Le choix du conditionnement influe sur les trois catégories de risques plus que les promoteurs ne le prévoient souvent en début de développement. Un comprimé sensible à l'humidité, conditionné dans un flacon en polyéthylène haute densité sans dessiccant, peut échouer aux tests de stabilité à long terme, alors que le même comprimé les réussirait en emballage blister. Ce n'est pas dû à une modification de la formulation, mais à une altération du système de fermeture du flacon, qui contrôle l'humidité. Choisir le conditionnement commercial final avant, et non après, le début des études de stabilité pivotales permet d'éviter le scénario fréquent et coûteux de devoir relancer un programme complet de stabilité sur une formulation qui n'a en réalité jamais été modifiée.
Besoin d'une documentation d'étude de stabilité conforme aux normes ICH ?
Editverse rédige des protocoles de stabilité alignés sur la norme ICH Q1A(R2), des rapports d'enquête sur les non-conformités et des documents de soumission réglementaire CMC pour les dossiers FDA et EMA.
Consulter les services de documentation de recherche clinique →
Équipe de recherche d'Editverse | Mise à jour : août 2026
Les équipes des affaires réglementaires et les rédacteurs CMC préparant des sections de stabilité conformes aux directives ICH, des rapports d'investigation hors spécifications ou des dossiers complets pour le module 3 du CTD peuvent collaborer directement avec le service de documentation de recherche clinique d'Editverse . Les lecteurs travaillant sur l'aspect pharmacocinétique du développement des médicaments trouveront également utile le guide des approches statistiques en modélisation pharmacocinétique pour l'analyse compartimentale qui accompagne souvent un programme de stabilité et de cinétique de dégradation.
Outils gratuits pour votre analyse
- GraphProGraphiques prêts à publier pour l'analyse des tendances de stabilité. Gratuit, sans inscription.
- StatPro: des calculateurs statistiques gratuits et un sélecteur de tests.
- Flowchart Pro: diagrammes de flux des directives de reporting dans votre navigateur.
Questions fréquemment posées
Dans quelle mesure puis-je extrapoler la durée de conservation au-delà de mes données de stabilité à long terme ?
La section 2.4 de la norme ICH Q1E autorise une période de données à long terme pouvant atteindre le double de la période initiale, sans toutefois excéder 12 mois, lorsque les données présentent peu de variations ou des variations ayant fait l'objet d'une analyse statistique. En cas de variation sans analyse statistique, la limite est de 1.5 fois la période initiale, sans excéder 6 mois. Par exemple, 12 mois de données à long terme peuvent permettre de couvrir une période allant jusqu'à 24 mois.
Qu’est-ce qu’un test de stabilité pharmaceutique et pourquoi est-il important pour l’approbation réglementaire ?
Les tests de stabilité pharmaceutique mesurent l'évolution de l'identité, de la concentration, de la pureté et de la qualité d'une substance médicamenteuse ou d'un produit dans des conditions de stockage définies et au fil du temps. Les autorités réglementaires exigent ces données pour chaque nouvelle demande d'autorisation de mise sur le marché (AMM) de médicament, demande d'autorisation de mise sur le marché de produit biologique et supplément post-autorisation, car elles déterminent la durée de conservation indiquée sur l'étiquette du produit.
Quelles sont les trois principales conditions de stockage ICH Q1A(R2) ?
Les essais à long terme sont réalisés à 25 °C ± 2 °C et à 60 % d'humidité relative ± 5 %. Les essais accélérés sont réalisés à 40 °C ± 2 °C et à 75 % d'humidité relative ± 5 %. Les essais intermédiaires, requis uniquement lorsque les données des essais accélérés révèlent une variation significative, sont réalisés à 30 °C ± 2 °C et à 65 % d'humidité relative ± 5 %.
À quelle fréquence les échantillons de stabilité sont-ils testés au cours d'une étude ?
Des échantillons sont analysés tous les trois mois la première année, tous les six mois la deuxième année, puis annuellement jusqu'à la fin de la durée de conservation prévue. Une demande d'autorisation de mise sur le marché d'un nouveau médicament nécessite au moins douze mois de données à long terme issues de trois lots primaires, ainsi que six mois de données accélérées avant sa soumission.
Qu’est-ce qui est considéré comme un changement significatif selon la norme ICH Q1A(R2) ?
Une variation significative en conditions accélérées correspond à un écart de 5 % de la valeur initiale du dosage, ou au non-respect du critère d'acceptation de l'activité d'un produit biologique ou immunologique. Sont également considérés comme significatifs tout produit de dégradation dépassant le critère d'acceptation, tout échec aux tests d'aspect, physiques ou fonctionnels, tout non-respect du critère d'acceptation du pH, ou tout échec au test de dissolution pour douze unités de dosage.
La norme ICH Q1F est-elle toujours une directive valable pour les zones climatiques chaudes et humides ?
La directive ICH Q1F a été retirée en juin 2006 suite à la divergence des régions membres, plusieurs autorités nationales ayant adopté des conditions de stockage aussi exigeantes que 30 °C et 75 % d'humidité relative pour les zones III et IV. La responsabilité de ces zones incombe désormais aux autorités réglementaires individuelles et à l'Organisation mondiale de la santé plutôt qu'à un seul texte ICH.
En quoi les tests de stabilité diffèrent-ils pour les produits biologiques selon la norme ICH Q5C ?
Les produits biologiques tels que les anticorps monoclonaux, les insulines et les vaccins se dégradent par des mécanismes tels que l'agrégation, la désamidation, l'oxydation et la fragmentation que les tests accélérés sur petites molécules ne peuvent pas prédire de manière fiable. Par conséquent, les données en temps réel et en conditions réelles, ainsi que les tests de puissance basés sur des bioessais, ont un poids réglementaire plus important que pour les médicaments conventionnels.
Que requiert le test de photostabilité selon la norme ICH Q1B ?
Les tests de photostabilité confirmatoires exposent les échantillons à au moins 1.2 million de lux-heures de lumière visible et à au moins 200 watt-heures par mètre carré d'énergie proche ultraviolette. Un produit présentant une modification significative nécessite généralement un emballage opaque ou un étiquetage indiquant la nécessité de le conserver à l'abri de la lumière, plutôt qu'une reformulation.
Comment la durée de conservation est-elle calculée à partir des données de stabilité selon la norme ICH Q1E ?
La norme ICH Q1E utilise une analyse de régression des données à long terme et calcule un intervalle de confiance unilatéral à 95 % pour l'attribut quantitatif suivi. La durée de conservation est définie comme le premier moment où cet intervalle de confiance dépasse le critère d'acceptation prédéfini.
La nouvelle directive consolidée ICH Q1 est-elle déjà en vigueur ?
Non. En août 2026, la nouvelle directive ICH Q1, qui vise à fusionner les directives Q1A, Q1B, Q1C, Q1D, Q1E et Q5C en un seul document, demeure un projet de l'étape 2b. La directive ICH Q1A(R2) reste la norme juridiquement applicable en vigueur que les promoteurs doivent respecter.
Que se passe-t-il lorsque des tests de stabilité détectent un problème après la mise sur le marché d'un produit ?
La surveillance de la stabilité après approbation, qui détecte une dégradation hors spécifications, peut déclencher un rappel volontaire, comme ce fut le cas lorsque Hospira a rappelé plus de 24 000 unités de son anesthésique injectable Amidate en octobre 2018. Ce rappel témoigne du bon fonctionnement du système de surveillance, même s’il engendre des pénuries d’approvisionnement et nécessite une enquête complète sur les non-conformités.