
Yayınlanma tarihi: | Son güncelleme tarihi
FDA onaylı ve FDA ruhsatlı ifadeleri, aynı şeyi söylemenin iki farklı yolu arasında yapılan üslup tercihi değildir. Bunlar farklı yasal düzenlemeleri, farklı kanıt standartlarını ve bir cihazın çalışıp çalışmadığına dair farklı güvence seviyelerini tanımlar. Amerika Birleşik Devletleri pazarındaki cihazların çoğu hiçbir kurum tarafından onaylanmamıştır. Bunlar ruhsatlandırılmıştır; bu daha dar kapsamlı ve daha ucuz bir düzenleyici bulgudur ve bu ayrım geri çağırma verilerinde, davalarda ve incelemeci yorumlarında ortaya çıkar.
Basit Sözlerle
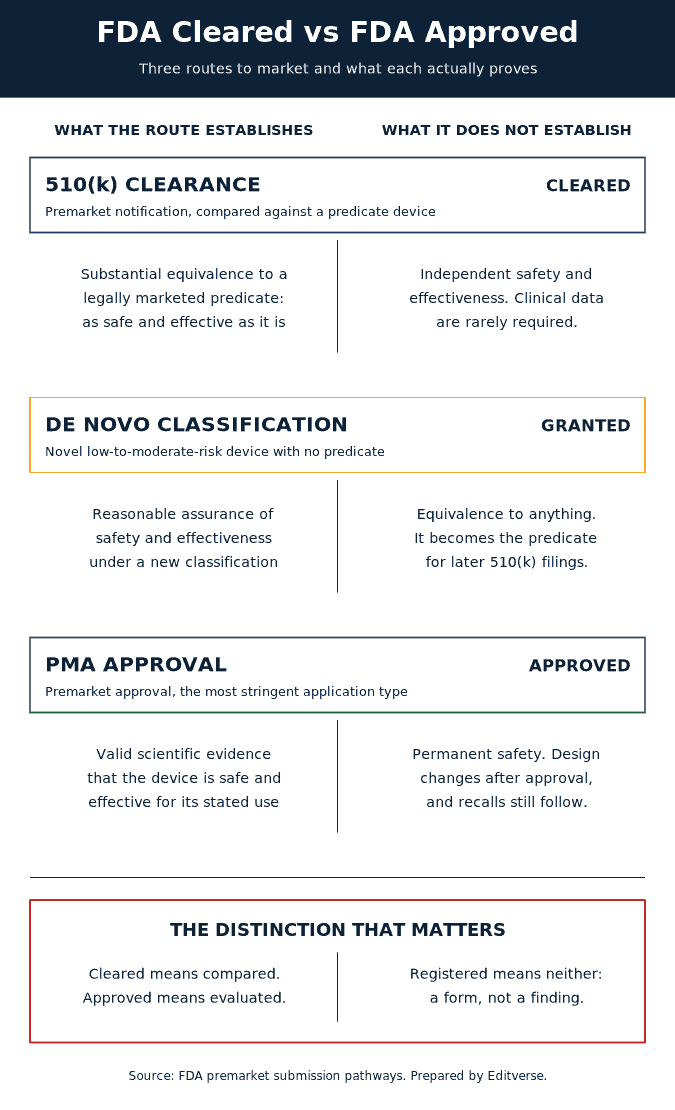
“FDA onaylı” ifadesi, ajansın klinik kanıtları inceleyerek cihazın belirtilen kullanım için güvenli ve etkili olduğuna karar verdiği anlamına gelir. “FDA onaylı” ifadesi, ajansın cihazın piyasadaki benzer ürünlere yeterince benzediğine ve bu kanıtlara gerek kalmadan satılabileceğine karar verdiği anlamına gelir. “FDA kayıtlı” ifadesi ise üreticinin bir formu doldurduğu anlamına gelir. Sadece ilk ifade, cihazın çalışıp çalışmadığına dair bir değerlendirmedir.
Önemli Noktalar
- 510(k) onayı, bir tespit anlamına gelir. önemli denklik Yasal olarak piyasaya sürülmüş bir cihaza ilişkin bir bulgu, klinik faydaya ilişkin bir bulgu değil.
- FDA'nın "cihazın amaçlanan kullanım(lar)ı için güvenli ve etkili olduğunu garanti edecek yeterli geçerli bilimsel kanıt" gerektirdiğini belirttiği tek yol, piyasaya sürülmeden önce onay (PMA) sürecidir.
- 1987 ile 2020 yılları arasında yıllık 510(k) onayları 2,804 ile 5,762 arasında (medyan 3,404) değişirken, yeni PMA onayları 8 ile 56 arasında (medyan 32) değişmiştir.
- 2005-2009 yılları arasında FDA tarafından yüksek riskli olarak değerlendirilen 113 cihaz geri çağırma vakasının %71'i 510(k) onaylı cihazları, %19'u ise PMA onaylı cihazları kapsıyordu.
- "FDA tescilli" ifadesinin herhangi bir güvenlik anlamı yoktur: FDA'nın tescil veritabanındaki bir kayıt, "o tesisin veya tıbbi cihazlarının onaylandığı, izin verildiği veya yetkilendirildiği anlamına gelmez."
FDA Onaylı ve FDA Onaylı Olma Arasındaki Hukuki Fark Tek Bir Paragrafta Açıklanıyor
Federal Gıda, İlaç ve Kozmetik Yasası'nın 510(k) maddesi, bir üreticinin bir cihazı piyasaya sürmeden en az 90 gün önce FDA'ya bildirimde bulunmasını gerektirir. FDA'nın tanımını dikkatlice okumakta fayda var: “510(k), piyasaya sürülecek cihazın yasal olarak piyasaya sürülen bir cihaza kıyasla güvenli ve etkili, yani esasen eşdeğer olduğunu göstermek için FDA'ya yapılan bir piyasaya sürülme öncesi başvurusudur.” Burada geçerli olan karşılaştırma, cihazın klinik bir sonuçla karşılaştırılması değil, başka bir cihazla karşılaştırılmasıdır. FDA onay verirse, bir mektup yayınlar ve ürün satılabilir. Bu mektup bir onay belgesidir.
Piyasaya sürülmeden önce onay (PMA) farklı bir konudur. FDA, PMA'yı "Sınıf III tıbbi cihazların güvenliğini ve etkinliğini değerlendirmek için FDA'nın yürüttüğü bilimsel ve düzenleyici inceleme süreci" olarak tanımlar ve "PMA onayı, FDA'nın PMA'nın cihazın amaçlanan kullanım(lar)ı için güvenli ve etkili olduğunu garanti edecek yeterli geçerli bilimsel kanıt içerdiğine dair bir belirlemesine dayanır" der. FDA bunu "FDA tarafından gerekli kılınan en katı cihaz pazarlama başvuru türü" olarak adlandırır. Sonuç ise onaydır.
Kelimeler neden birbirinin yerine kullanılamaz?
Onaylanmış bir cihaz karşılaştırılmıştır. Onaylanmış bir cihaz değerlendirilmiştir. Onaylanmış bir cihaz mükemmel olabilir ve geniş bir literatürle desteklenebilir, ancak onay mektubunda belirtilenlerin hiçbiri bu değildir. "FDA onaylı" demek, asla gerçekleşmemiş bir kurum inceleme düzeyini iddia eder. Bu, Editverse'de cihaz makalelerinde gördüğümüz en yaygın düzenleyici hatadır ve FDA'nın kamuya açık veri tabanlarında birkaç dakika içinde kontrol edilebilir.
"FDA onaylı" olmanın gerçekte ne anlama geldiği
Tesis kaydı ve cihaz listelemesi, FDA'ya cihazların nerede üretildiğini ve orada ne üretildiğini bildirir. FDA'nın hatırlatma sayfası açıkça şunu belirtiyor: "Bir tesis cihazlarını kaydettirip listelediğinde, FDA'nın kayıt ve listeleme veritabanındaki bu giriş, söz konusu tesisin veya tıbbi cihazlarının onaylandığı, izin verildiği veya yetkilendirildiği anlamına gelmez." Aynı sayfa ayrıca "FDA'nın cihazları 'sertifikalandırmadığını'" ve "tıbbi cihaz tesislerine kayıt sertifikası vermediğini" ekliyor. Bir cihazın en güçlü düzenleyici dayanağı kayıt ise, piyasaya sürülmeden önce hiçbir güvenlik bulgusu yoktur.
510(k) Esaslı Eşdeğerlik Gerçekte Nasıl İşliyor?
Esaslı eşdeğerlik iki aşamalı bir testtir ve her iki aşama da kullanım amacından başlar. Bir cihaz, öncül cihazla aynı kullanım amacına ve aynı teknolojik özelliklere sahipse yeterlilik kazanır. Aynı kullanım amacına sahip ancak farklı teknolojik özelliklere sahip olsa bile, bu farklılıklar güvenlik ve etkililik açısından farklı sorular ortaya çıkarmadığı ve sunulan belgede cihazın öncül cihaz kadar güvenli ve etkili olduğu gösterildiği takdirde yeterlilik kazanır. Düzenleyici tartışma işte bu ikinci aşamada gerçekleşir, çünkü "güvenlik ve etkililik açısından farklı sorular" bir değerlendirme meselesidir.
510(k) planının gerektirmediği şeyler
510(k) onayı, randomize bir çalışma, prospektif bir klinik çalışma veya hasta tarafından bildirilen sonuçlar gerektirmez. Laboratuvar testleri, biyolojik uyumluluk verileri, yazılım doğrulaması ve karşılaştırmalı özellikler genellikle tüm kanıt paketini oluşturur. Bu bir boşluk değil, orta riskli ürünler için yasanın tasarımıdır, ancak bu, klinik fayda konusunda onay verilmemesi anlamına gelir.
Ölçeği hafife almak kolaydır. Chest dergisinde 2026 yılında yayınlanan bir kapsamlı inceleme , Haziran 2014 ile Haziran 2024 arasında akciğer, uyku ve yoğun bakım tıbbında FDA tarafından onaylanan veya ruhsatlandırılan her yeni cihazı inceledi. 790 cihazın %98'i 510(k) yoluyla ruhsatlandırılmıştı; bu da "piyasada zaten bulunan diğer ürünlere benzer olduklarının değerlendirildiğini" gösteriyor. Yazarlar, bu alandaki onayın "büyük ölçüde mevcut cihazlarla eşdeğerliğin belirlenmesine bağlı" olduğu sonucuna varıyor.
Yan yana üç yol
| Patika | FDA'nın kararı ne olacak? | Genellikle gereken kanıt | FDA'nın belirttiği inceleme hedefi | Doğru fiil |
|---|---|---|---|---|
| 510(k) ön pazarlama bildirimi | Hukuken piyasaya sürülmüş bir öncüle büyük ölçüde eşdeğer. | Karşılaştırmalı ve laboratuvar verileri; klinik veriler nadiren. | Karar "genellikle 90 gün içinde verilir" | temizlendi |
| De Novo sınıflandırma talebi | Kontroller, emsali olmayan yeni bir cihaz türü için güvenlik ve etkinliğe dair makul bir güvence sağlar. | Yeni sınıflandırmayı destekleyen klinik veya performans verileri | MDUFA IV kapsamında 150 inceleme günü | Onaylandı (cihaz daha sonra sınıflandırılır) |
| Piyasa öncesi onay (PMA) | Cihazın kullanım amacına uygun olarak güvenli ve etkili olduğuna dair geçerli bilimsel kanıtlar. | Klinik araştırma, genellikle çok önemli bir çalışma | FDA bunu en katı başvuru türü olarak tanımlıyor. | Onaylı |
De Novo'nun yeri neresi?
De Novo, karşılaştırılacak bir şey olmadığında 510(k) mantığının bozulması nedeniyle var olmuştur. FDA bunu, “yalnızca genel kontrollerin veya genel ve özel kontrollerin, amaçlanan kullanım için güvenlik ve etkinliğe ilişkin makul bir güvence sağladığı, ancak yasal olarak piyasaya sürülmüş bir öncü cihazın bulunmadığı yeni tıbbi cihazları sınıflandırmak için bir pazarlama yolu” olarak tanımlar. Sonuç kısmı bundan sonra gelir: onaylandıktan sonra, “yeni cihaz artık aynı türdeki gelecekteki cihazların 510(k) başvuruları için öncü cihaz olarak hizmet edebilir.” Her De Novo onayı, öncül ağacına yeni bir kök diker. Aboy, Crespo ve Stern, FDA'nın cihaz yetkisini kazandığından beri düzenlediği cihazların %99'unun orta riskli cihazlar olduğunu ve De Novo'nun, güncel öncülleri teşvik ederek FDA'nın 510(k)'yı modernize etme çabasını desteklediğini belirtiyor.
FDA Onaylı ve FDA İzinli (Cihaz Sınıfı I, II ve III) Arasındaki Fark:
Yol, sınıfı takip eder ve sınıf da riski takip eder. FDA'nın tüketici kılavuzu, cihazların yaklaşık %47'sini Sınıf I'e, %43'ünü Sınıf II'ye ve %10'unu Sınıf III'e yerleştirir ve Sınıf I cihazlarının büyük çoğunluğunun piyasaya sürülmeden önce yapılan incelemeden tamamen muaf olduğunu belirtir. Sınıf III, "insan yaşamını destekleyen veya sürdüren, insan sağlığının bozulmasını önlemede önemli bir öneme sahip olan veya hastalık veya yaralanma açısından potansiyel, makul olmayan bir risk oluşturan" cihazlar olarak tanımlanır.
| Sınıf | Risk | Kontroller | Pazara ulaşmanın olağan yolu | Örnekler |
|---|---|---|---|---|
| I | Düşük | Genel kontroller | Çoğunlukla 510(k) kapsamından muaftır. | Elastik bandajlar, muayene eldivenleri |
| II | ılımlı | Genel ve özel kontroller | 510(k) onayı veya yeni bir çalışma ise De Novo onayı. | İnfüzyon pompaları, birçok tanı testi |
| III | Yüksek | Genel kontroller ve piyasaya sürülmeden önce onay | PMA onayı | Kalp pilleri, kalp kapakları, koroner stentler |
Eşleştirme mükemmel derecede temiz değil. Bazı Sınıf III cihaz türleri, geçiş hükümleri nedeniyle yıllarca 510(k) kapsamında düzenlenmişti ve FDA zaman içinde kategorileri sınıflar arasında taşıdı. Sınıftan yola çıkarak çıkarım yapmak yerine, spesifik ürün koduna bakın. Bir cihazı kanıt hiyerarşisine yerleştiriyorsanız, klinik araştırma değerlendirmesinde herhangi bir kanıt düzeyi için aynı uyarı geçerlidir : kutunun üzerindeki etiket, arkasındaki çalışmanın gücünü göstermez.
FDA Onaylı ve FDA Onaylı Cihazlar Hakkında Kanıtlar Ne Söylüyor?
Konu burada tanımlayıcı olmaktan çıkıp ampirik bir hal alıyor. Hakemli dergilerde yayınlanan önemli bir literatür, bu yolun bir cihaza daha sonra ne olacağını tahmin edip edemeyeceğini sorgulamıştır.
Geri çağırmalar, temizlenmiş yolda yoğunlaşıyor.
Temel çalışma, Archives of Internal Medicine'de yayınlanan Zuckerman, Brown ve Nissen'in çalışmasıdır . 2005-2009 yılları arasında FDA'nın yüksek riskli cihaz geri çağırma listesini analiz eden araştırmacılar, FDA'nın ciddi sağlık sorunlarına veya ölüme neden olabileceğini belirlediği sorunlar nedeniyle 113 geri çağırma tespit etti. Bunlardan 21'i (%19) PMA yoluyla onaylanmış, 80'i (%71) 510(k) yoluyla onaylanmış ve sekizi (%7) FDA incelemesinden tamamen muaf tutulmuştur.
Bu örüntü, tüm uzmanlık alanlarında ve on yıllık ek verilerde de geçerliliğini korumuştur. Day ve meslektaşları, Kemik ve Eklem Cerrahisi Dergisi'nde , 1992'den 2012'ye kadar olan onay ve izinleri ve 2002'den 2012'ye kadar olan geri çağırmaları incelemiştir: En çok geri çağırma yapan yirmi şirket arasında, 510(k) onaylı cihazların %17.8'i geri çağrılırken, PMA onaylı cihazların yalnızca %1.6'sı geri çağrılmıştır; bu da onaylı cihazların geri çağrılma olasılığının 11.5 kat daha yüksek olduğu anlamına gelir. Kulak burun boğaz alanında, Talati ve meslektaşları, 42 farklı 510(k) onaylı cihazda 120 geri çağırma olayı bulurken, beş PMA cihazında 25 olay tespit etmiştir; bu da 3.67'lik bir olasılık oranına ( %95 CI 2.38 ila 5.88, P < 0001) karşılık gelir. Ücretsiz olasılık oranı ve göreceli risk hesaplayıcımız, bu büyüklükteki bir oranın farklı temel risklere karşı nasıl davrandığını gösterir ve göreceli risk, atfedilebilir risk ve olasılık oranları arasındaki ayrım, bulguyu nasıl ifade edeceğiniz açısından önemlidir.
En detaylı son analiz, Annals of Internal Medicine'de See ve meslektaşları tarafından yapılmıştır . 2013-2022 yılları arasında, 157 farklı kardiyovasküler cihazı etkileyen 137 adet Sınıf I geri çağırma olayı tespit etmişlerdir; bunların 112'si (%71.3) 510(k) cihazı ve 45'i (%28.7) PMA cihazıdır ve geri çağırmalar ortalama 7,649 üniteyi etkilemiştir. Sadece 30'u (%19.1) piyasaya sürülmeden önce klinik testten geçmiştir ve hatırlanması gereken sayı şu şekildedir: 112 510(k) cihazının 7'si (%6.2) ve 20 PMA cihazının 17'si (%85.0). Ardından, piyasaya sürüldükten sonraki güvenlik ağları hakkındaki herhangi bir tartışmayı sonlandırması gereken cümle şudur: "Hiçbir 510(k) cihazı piyasaya sürüldükten sonraki gözetime tabi tutulmamıştır."
Onaylanmış olmak, güçlü kanıtlarla desteklenmiş olmakla aynı şey değildir.
Basit bir "kötü olduğu kanıtlandı, iyi olduğu onaylandı" yorumuna düzeltme şu ki, onaylanan yol da çoğu araştırmacının varsaydığından daha zayıf kanıtlara dayanmaktadır. Dhruva, Bero ve Redberg, 2000 ile 2007 yılları arasında yüksek riskli kardiyovasküler cihazlar için PMA'ları destekleyen 78 güvenlik ve etkinlik verisi özetini inceledi. Destekleyici 123 çalışmanın 33'ü (%27) randomize ve 17'si (%14) körleştirilmişti; 78 PMA'nın 51'i (%65) tek bir çalışmaya dayanıyordu; ve 213 birincil uç noktanın 187'si (%88) dolaylı ölçümlerdi. Sonuçları şuydu: Piyasaya sürülmeden önce onay, "çoğu zaman yeterli güce sahip olmayan ve önyargıya eğilimli olabilecek çalışmalara dayanmaktadır."
Yaklaşık yirmi yıl sonra durum değişmedi. Mooghali ve meslektaşları, 2026 yılında JAMA Health Forum'da , 2014 ile 2023 yılları arasında PMA aracılığıyla onaylanan 193 yüksek riskli terapötik cihazı inceledi. Temmuz 2025 itibarıyla, 68'inde (%35.2) en az bir ciddi geri çağırma vakası yaşanmış olup, bu vakaların ortalama süresi onay tarihinden itibaren 2.6 yıldı ve 20'sinde (%10.4) en az bir Sınıf I geri çağırma vakası yaşanmıştır. Sınıf I geri çağırma oranları, temel çalışma tasarımına göre değişiklik göstermiştir: Kontrol grubu olmayan tek kollu çalışmalar için %33.3, eş zamanlı olmayan kontrol grupları olan tek kollu çalışmalar için %12.4, eş zamanlı kontrol grupları olan çok kollu çalışmalar için %6.3.
Onay süreci genellikle ilk yayınlanan çalışmadan önce gerçekleşir.
BMJ'de yayınlanan makalede Marcus ve meslektaşları , 2000 ile 2004 yılları arasında yayınlanan yeni bir cihazın ilk klinik çalışmasını PubMed'de aradılar ve ardından düzenleyici kayıtları incelediler. 218 çalışmanın 99'u (%45) sonunda onay veya ruhsat aldı, bunların 78'i (%79) 510(k) yoluyla onaylandı. Kritik olarak, 99 cihazın 43'ü (%43), ilk klinik çalışmaları yayınlanmadan önce onay veya ruhsat almıştı.
Yüklem Zincirleri ve Yüklem Kayması: Eşdeğerlik Nasıl Kayıyor?
510(k)'nın yapısal eleştirisi, herhangi bir tekil eşdeğerlik tespitinin mantıksız olması değil, eşdeğerliğin pratikte geçişli olması ancak mühendislikte olmamasıdır. B cihazı A cihazına karşı, C cihazı B cihazına karşı savunulabilir; on adım sonra K cihazı A cihazıyla çok az ortak noktaya sahip olabilir, ancak bireysel olarak savunulabilir adımlar zinciri kırılmaz.
Zhu ve meslektaşları , Omuz ve Dirsek Cerrahisi Dergisi'nde omuz artroplastisi için atasal ağı oluşturdu . 1976'dan beri 510(k) yoluyla onaylanan 476 omuz cihazının tamamını değerlendirerek, 0 ile 313 arasında değişen sayıda soyundan gelen cihazı buldular ve 476 cihazın 80'inin (%16.8) daha sonra geri çağrıldığını tespit ettiler. Son onaylanan 29 cihaz arasında (Temmuz 2020 - Temmuz 2021), 16'sı (%55.2) tasarım kaynaklı arızalar nedeniyle piyasadan çekilen öncül cihazlara sahipti. Bir öncül cihaz arızalandığında öncül cihaz olma özelliğini kaybetmez.
Lefkovich ve Rothenberg, PLOS ONE'da mekanizmayı resmileştirerek , "malzemeler ve güç kaynakları gibi biraz farklı teknolojik özelliklere sahip veya farklı anatomik bölgeler için endikasyonları olan cihazlara dayalı cihazların tekrar tekrar onaylanması yoluyla teknoloji değişiminin bir döngüsü" olarak tanımladılar ve Intuitive Surgical da Vinci Si robotik sisteminde bunun kanıtlarını bildirdiler. Pai, aynı alanı daha büyük ölçekte haritalandırarak, FDA'nın 510(k) veritabanından yaklaşık 78,000 cihaz özetini topladı; 2003'ten 2020'ye kadar olan önemli eşdeğerlik verileri, standardın "önemli ölçüde değişmediğini" gösterdi.
Soy ağacı sorunu daha yeni kategorilerde de ortaya çıkıyor. Herpertz ve meslektaşları, ruh sağlığında tıbbi cihaz olarak FDA onaylı yazılımların izini sürerken, 510(k) onaylı birçok cihazın "etkinliğe dair doğrudan kanıt içermediğini ve yalnızca öncül cihazlarla eşdeğerliğe dayandığını" bildiriyor. Almarie ve Fregni, 1996 ile 2024 yılları arasında onaylanan nöromodülasyon cihazlarını analiz ederek, ilgili onayların %30'unun klinik veriler içerdiğini, çoğunun tek bir öncüle dayandığını ve örneklemdeki geri çağrılan her cihazın klinik veri olmadan onaylandığını buldu.
Tasarım sapması, onaylanmış onay yollarıyla sınırlı değildir. Samuel, Rathi, Grauer ve Ross, 1982 ile 2014 yılları arasında PMA aracılığıyla onaylanan 70 orijinal ortopedik cihazın tamamını incelemiştir: her biri ortalama 6.5 pazara sunulduktan sonra değişikliğe uğramış ve toplam 765 değişiklikten 172'si (%22) cihaz tasarımını veya bileşenlerini değiştirmiştir. Pazarlanan cihaz, test edilen versiyondan farklılık göstermektedir.
Onay Sonrası: MAUDE, Geri Çağırmalar ve Pasif Gözetimin Sınırları
Bir cihaz piyasaya sürüldükten sonra, kamuoyuna yönelik en önemli sinyal olumsuz olay bildirimleridir. Üreticiler, ithalatçılar ve cihaz kullanıcı tesisleri, bir cihazın ölüme veya ciddi yaralanmaya neden olmuş veya katkıda bulunmuş olabileceği ya da tekrarlanması halinde benzer durumlara yol açabilecek şekilde arızalanmış olması halinde FDA'ya tıbbi cihaz raporları sunmak zorundadır; sağlık çalışanları ve hastalar gönüllü olarak bildirimde bulunabilirler. Bu raporlar, Üretici ve Kullanıcı Tesisi Cihaz Deneyimi veri tabanı olan MAUDE'yi oluşturur.
MAUDE, cihaz arızası soruları için doğru veri tabanıdır ve tüketici ürünlerine yönelik yaralanma gözetim sistemleri uygun değildir. Acil servis ziyaretinden oluşturulan NEISS kaydı gibi bir sistem, tüketici ürünleri etrafında tasarlanmıştır ve cihaz arızası raporları, geri çağırma sınıflandırmaları veya dava verileri içermez. Protokol aşamasında yanlış veri tabanını seçmek, bir yılı kaybetmenin pahalı bir yoludur; bu nedenle , çalışmanızda hangi sağlık veri tabanının kullanılması gerektiğine dair bir kılavuz ve cihaz arızası soruşturmalarının gerçekte nasıl yapılandırıldığına dair tamamlayıcı bir yazı yazdık.
FDA'nın MAUDE hakkında söyledikleri
FDA, MAUDE kullanan herhangi bir makalenin alıntılaması gereken açık bir sınırlama bildirimi yayınlamıştır. FDA şöyle yazıyor: “MDR verileri, olumsuz olay oranlarını değerlendirmek, zaman içinde olay oranlarındaki değişimi değerlendirmek veya cihazlar arasında olumsuz olay oluşum oranlarını karşılaştırmak için kullanılmak üzere tasarlanmamıştır.” Devamında ise şunlar belirtiliyor: “Olayların eksik bildirilmesi, raporlardaki yanlışlıklar, cihazın bildirilen olaya neden olduğunun doğrulanmaması ve cihaz kullanım sıklığı hakkında bilgi eksikliği nedeniyle, bir olayın sıklığı, yaygınlığı veya nedeni tek başına bu raporlama sisteminden belirlenemez.”
MAUDE'de payda bulunmamaktadır. Bu tek gerçek, üzerinde yapılan çoğu oran hesaplamasını geçersiz kılar ve bu nedenle MAUDE çalışmaları, bilinen sınırlamaları olan herhangi bir gözlemsel gerçek dünya veri kaynağında olduğu gibi, olay sıklığı tahminleri yerine bildirilen olayların tanımlayıcı karakterizasyonları olarak ele alınmalıdır.
Gerçekte eksik bildirimlerin ne kadar büyük olduğu
POTTER-AF 3, aynı nadir olay için aynı dönemde bağımsız bir kayıt sistemiyle MAUDE'yi karşılaştırarak bunu net bir şekilde ortaya koymaktadır. Tilz ve meslektaşları, Ağustos 2009 ile Ağustos 2019 arasında atriyal fibrilasyon ablasyonundan sonra özofagus fistülünü incelemiştir: MAUDE 47 hastayı, davete dayalı POTTER-AF kayıt sistemi ise 81 hastayı içermekteydi ve tanı yöntemi MAUDE vakalarının %38.3'ünde, kayıt sisteminde ise %98.8'inde bildirilmiştir. Zorunlu veri tabanında gönüllü çalışmaya göre daha az vaka yer almıştır ve "MAUDE veri tabanındaki veri kalitesi önemli ölçüde daha düşüktür."
Geri çağırma sınıfları, aygıt sınıfları değildir.
Cihazlarla ilgili el yazmalarında sıkça karşılaşılan bir karışıklık, Sınıf I geri çağırma ve Sınıf I cihazın risk açısından zıt anlamlar taşımasıdır. FDA, Sınıf I geri çağırmayı "kurallara aykırı bir ürünün kullanımı veya maruz kalmanın ciddi olumsuz sağlık sonuçlarına veya ölüme yol açma olasılığının yüksek olduğu bir durum" olarak tanımlar. Sınıf II, kullanımın "geçici veya tıbbi olarak geri döndürülebilir olumsuz sağlık sonuçlarına yol açabileceği veya ciddi olumsuz sağlık sonuçlarının olasılığının düşük olduğu" durumları, Sınıf III ise kullanımın "olumsuz sağlık sonuçlarına yol açma olasılığının düşük olduğu" durumları ifade eder. Piyasadan çekme ise "bir ürünün FDA yasal işlemine konu olmayacak küçük bir ihlali olduğunda" gerçekleşir. Dolayısıyla, Sınıf I cihaz en düşük riskli cihaz kategorisi iken, Sınıf I geri çağırma en yüksek ciddiyetteki geri çağırma kategorisidir ve hangi sınıflandırmayı kastettiğinizi belirtmeden "Sınıf I" yazmak her zaman bir inceleme sorgusuna yol açacaktır.
Mutlak oranlar bunu daha iyi anlamamızı sağlıyor. DeRuyter ve meslektaşları, 2008 ile 2018 yılları arasında 510(k) onayı alan 904 kalça ve diz artroplasti cihazını inceleyerek 10 yıl içinde geri çağrılma riskinin yaklaşık %24 olduğunu buldu. Dhawan ve meslektaşları, 2008 ile 2023 yılları arasındaki 510(k) onaylarını geri çağırma veri tabanıyla karşılaştırarak 45,182 cihazda %11.4'lük bir geri çağırma oranı bildirdi. Damkjær ve meslektaşları, 2003 ile 2024 yılları arasında yayınlanan 139 ampirik çalışmayı inceleyerek, "tıbbi cihaz onayı için mevcut klinik kanıtların çoğunlukla yetersiz kabul edildiğini" tespit etti.
Makalede FDA Onaylı ve FDA Onaylı Cihazlar Arasındaki Farkı Yazmak
Editverse'e gelen cihazla ilgili el yazmalarında aynı beş hata tekrar ediyor ve bu beş hatanın tamamı yaklaşık yirmi dakikalık bir veritabanı kontrolüyle önlenebilir. Bu, bir cihaz makalesi yayınlanmadan önce uyguladığımız kontrol listesidir.
- Yolu doğrulayın, çıkarım yapmayın. FDA'nın 510(k) ve PMA veritabanlarında cihazı adı ve üreticisiyle arayın ve K numarasını veya P numarasını ek materyalinize kaydedin. Eğer 510(k) veritabanında görünüyorsa, doğru fiil "onaylandı" şeklindedir, nokta.
- Fiili her seferinde ilgili yolla eşleştirin. 510(k) onayı alındı, PMA onayı verildi, ardından De Novo için sınıflandırıldı. "Yetkilendirilmiş" ifadesi, farklı geçmişlere sahip cihazları kapsayan bir cümle için kullanışlı bir şemsiye ifadedir ve övgü dolu olanı seçmekten çok daha iyidir.
- Sadece cihazın adını değil, endikasyonun adını da belirtin. İzinler ve onaylar belirli kullanım amaçları içindir. Bir anatomik bölge veya popülasyon için onaylanmış bir cihaz, başka bir bölge veya popülasyon için onaylanmamıştır ve kohortunuzda etiket dışı kullanım, bir inceleyicinin bulmasına izin vermek yerine, belirtmeniz gereken bir sınırlamadır.
- MAUDE'den asla bir oran hesaplamayın. Rapor sayılarını belirtin, kalıpları açıklayın, FDA'nın sınırlama dilini alıntılayın ve payda bulunmadığını açıkça belirtin. Bir olay sayısı için kendiliğinden raporlama sistemine değil, bir kayıt sistemine veya idari veri kümesine ihtiyaç vardır.
- İlk cümlede "either" kelimesini kullandığınızda, geri çağırma sınıfını cihaz sınıfından ayırt edin. Ardından, iki taksonomiyi tablolarda görsel olarak ayrı tutun.
İki önemli nokta daha. Klinik veriler olmadan onaylanan cihazlar hakkında rapor veriyorsanız, dürüst yaklaşım, cihazın güvensiz olduğunun kanıtlandığı değil, klinik kanıt gerekmediği yönünde olmalıdır. Ve eğer geri çağırma sonuçlarının yol haritasına göre karşılaştırmalı bir analizini planlıyorsanız, herhangi bir veri çıkarmadan önce tespit edilebilir etkiyi hesaplayın, çünkü uzmanlık alanına ve geri çağırma sınıfına göre sınıflandırma yaptığınızda alt grup sayıları hızla azalır; tespit etme gücünüzün olup olmadığını açıklayan kılavuzumuz bu hesaplamayı kapsamaktadır. Ardından, rapor, gözlemsel çalışmalar için STROBE kontrol listesine göre temiz bir şekilde raporlanmalıdır . Sorunuz, bir hatayı yakalaması gereken testlere kadar uzanıyorsa, ürün güvenliği gereksinimlerinin arkasındaki test standartları hakkındaki yazımız bu konuyu ele almaktadır.
Cihaz Düzenlemeleri Araştırmaları için Araçlar ve Kaynaklar
FDA'nın cihaz veritabanları ücretsiz, herkese açık ve kayıt olmadan aranabilir: 510(k) piyasaya sürülme öncesi bildirimi, PMA, De Novo, Tıbbi Cihaz Geri Çağırmaları ve MAUDE. Bunlar birlikte, 1976'dan beri Amerika Birleşik Devletleri'nde piyasaya sürülen hemen hemen her cihazın yolunu, tarihini, öncülünü, endikasyonunu ve geri çağırma geçmişini belirler. Analiz ve raporlama katmanı için aşağıdaki Editverse araçları ücretsiz olarak kullanılabilir.
Editverse'den Ücretsiz Araştırma Araçları
- GraphProYayınlanmaya hazır 25 farklı grafik oluşturun; dahili t-testi, ANOVA, korelasyon ve ki-kare p-değerleri içerir. Ücretsiz, kayıt gerekmez.
- StatProGrup karşılaştırmaları, kategorik sonuçlar, olay zamanı analizi ve tanısal doğruluk konularını kapsayan ücretsiz istatistiksel hesap makineleri ve test seçme aracı.
- Akış Şeması ProPRISMA 2020, PRISMA-ScR, CONSORT, STROBE, STARD, MOOSE ve ARRIVE akış diyagramlarını doğrudan tarayıcınızda oluşturun.
Cihaz ve Kayıt Çalışmaları için Profesyonel Hizmetler
Çoğu başarısız olan cihaz makalesinin başarısız olma nedenleri, veri çıkarma işlemine başlamadan önce görülebilir: soru zaten cevaplanmıştır, değişkenler tasarımın ihtiyaç duyduğu yıllar boyunca mevcut değildir veya analitik örneklem, katmanlara ayrıldıktan sonra tahmini destekleyemez. Bu üç yaklaşım, çalışma tamamlandıktan sonra değil, erken aşamada bu sorunu tespit eder.
Fizibilite
$450
Cihazınız veya yaralanma sorunuzun daha önce yayınlanıp yayınlanmadığını, istediğiniz yıllar boyunca ihtiyaç duyduğunuz değişkenlerin mevcut olup olmadığını ve analitik örneklemin tahmini destekleyip destekleyemeyeceğini kontrol eder. Sipariş ettiğiniz herhangi bir çalışmaya tam olarak mahsup edilir. 5 iş günü.
Travma Kayıt Defteri
$2,400
Merkezler arası risk ayarlı travma sonuçları, güvene dayalı değil, türetilmiş şiddet esas alınarak ve tesis kümelenmesi modellenerek sunulmaktadır. Verileri ACS sözleşmeniz kapsamında siz sağlıyorsunuz. 15 iş günü.
genişletilmiş
kote
Çok yıllık trend çalışmaları, düzenleyici veri setinin başka bir veri kaynağına bağlanması veya harici doğrulama ile tahmin modelleri için. Sabit fiyat teklifi ve işe başlamadan önce yazılı kapsam. Genellikle 3,500$'dan başlar.
Eğer elinizde zaten veri seti varsa ve sadece istatistiklerin çıkarılması ve dergi standartlarına uygun olarak belgelendirilmesi gerekiyorsa, yalnızca analiz odaklı Veri Hizmetimiz bunu karşılar. Yukarıda belirtilen her şey Kayıt ve Gerçek Dünya Veri Çalışmaları başlığı altında listelenmiştir.
Sonuç: FDA Onayı Neleri Garanti Eder ve Neleri Garanti Etmez
FDA onayı, bir cihazın Amerika Birleşik Devletleri'nde zaten satılan bir şeye büyük ölçüde eşdeğer olduğunu garanti eder. Bu gerçek bir düzenleyici bulgudur, ancak cihazın hastalara fayda sağlayıp sağlamadığına dair bir bulgu değildir ve bunu böyle ele almak, bu literatürün belgelediği hatadır.
Rakamlar yirmi yıl boyunca ve birçok uzmanlık alanında tutarlılık göstermektedir. 2005-2009 dönemindeki yüksek riskli geri çağırmaların yaklaşık %71'i ve 2013-2022 dönemindeki Sınıf I kardiyovasküler geri çağırmaların %71.3'ü 510(k) onaylı cihazları içermiştir. Sınıf I geri çağırmaları olan onaylı kardiyovasküler cihazların yalnızca %6.2'si piyasaya sürülmeden önce klinik testlerden geçmiştir ve hiçbiri piyasaya sürüldükten sonra gözetime tabi tutulmamıştır. Onay da bir garanti değildir: 2014 ile 2023 yılları arasında onaylanan yüksek riskli PMA cihazlarının üçte birinden fazlası, ortalama 2.6 yıl içinde ciddi bir geri çağırma vakasıyla karşılaşmıştır.
Araştırmacı için pratik sonuç küçük ve spesifiktir. Yolu araştırın. Yolun kazandırdığı fiili kullanın. Göstergeyi belirtin. Oranları kendiliğinden raporlama sisteminden hesaplamayın.
Bu makale, kamuya açık FDA kayıtları ve hakemli yayınlardan elde edilen bilgilere dayalı bir analiz sunmaktadır. Tıbbi, düzenleyici veya hukuki tavsiye niteliği taşımaz.
Sıkça Sorulan Sorular
FDA onaylı ve FDA ruhsatlı ürünler arasındaki fark nedir?
“FDA onaylı” ifadesi, FDA'nın bir cihazın 510(k) yolu kapsamında yasal olarak piyasaya sürülen bir ürüne önemli ölçüde eşdeğer olduğunu belirlediği anlamına gelir. “FDA onaylı” ifadesi ise, FDA'nın piyasaya sürülmeden önceki onay sürecinde, cihazın amaçlanan kullanım için güvenli ve etkili olduğuna dair yeterli geçerli bilimsel kanıt bulunduğunu belirlediği anlamına gelir. Onay, başka bir ürünle karşılaştırmaya dayanır; izin ise kanıtların değerlendirilmesine dayanır.
FDA onayı, bir cihazın hastalar üzerinde test edildiği anlamına mı gelir?
Mutlaka öyle değil. Bir 510(k) onayı tamamen laboratuvar testlerine, biyolojik uyumluluk verilerine ve karşılaştırmalı özelliklere dayanabilir. 2013 ile 2022 yılları arasında geri çağrılan 112 adet 510(k) cihazından yalnızca 7'si (%6.2) piyasaya sürülmeden önce klinik testlerden geçmişken, 20 adet PMA cihazının 17'si (%85.0) klinik testlerden geçmiştir.
“FDA onaylı” ne anlama geliyor?
Bu, üreticinin tesis kaydını ve cihaz listelemesini tamamladığı ve FDA'nın cihazın nerede üretildiğini bildiği anlamına gelir. FDA, bir kayıt ve listeleme girişinin "o tesisin veya tıbbi cihazlarının onayını, iznini veya yetkilendirilmesini göstermediğini" ve FDA'nın cihazları onaylamadığını veya kayıt sertifikaları vermediğini belirtmektedir.
510(k) onaylı bir cihaz, PMA onaylı bir cihaza göre daha az güvenli midir?
Geri çağırma verileri, onaylı cihazlar için sürekli olarak daha yüksek geri çağırma oranları göstermektedir: Bir ortopedi örneğinde 510(k) onaylı cihazların %17.8'i, PMA onaylı cihazların ise %1.6'sı geri çağrılmıştır ve kulak burun boğaz alanında bu oran 3.67'dir. Ancak onay da bir garanti değildir, zira 2014 ile 2023 yılları arasında onaylanan yüksek riskli PMA cihazlarının %35.2'sinde en az bir ciddi geri çağırma vakası yaşanmıştır.
Yüklem kayması nedir?
Teknolojik değişim döngüsü, malzeme, güç kaynağı veya farklı anatomik bölgeler için kullanım alanları gibi biraz farklı teknolojik özelliklere sahip öncüllere dayalı cihazların tekrar tekrar onaylanması yoluyla gerçekleşir. Birçok nesil boyunca, piyasaya sürülen bir cihaz, orijinal öncülden önemli ölçüde farklılık gösterebilirken, her bir adım ayrı ayrı savunulabilir kalır.
MAUDE veri tabanını kullanarak yan etki oranını hesaplayabilir miyim?
Hayır. FDA, tıbbi cihaz raporu verilerinin, eksik raporlama, yanlışlıklar ve cihazların ne sıklıkla kullanıldığına dair bilgi eksikliği nedeniyle "ne olumsuz olay oranlarını değerlendirmek, ne de zaman içinde olay oranlarındaki değişimi değerlendirmek veya cihazlar arasında olumsuz olay oluşum oranlarını karşılaştırmak için kullanılmak üzere tasarlanmadığını" belirtmektedir. MAUDE'nin paydası yoktur.
FDA'nın 510(k), De Novo veya PMA başvurularını incelemesi ne kadar sürer?
FDA, önemli eşdeğerlik tespitinin "genellikle 90 gün içinde yapıldığını" ve başvuruların pazarlamadan en az 90 gün önce yapılması gerektiğini belirtmektedir. De Novo talepleri için FDA'nın MDUFA IV kapsamındaki hedefi 150 inceleme günüdür. FDA, PMA'yı gerektirdiği en katı cihaz pazarlama başvuru türü olarak tanımlamaktadır.
Referanslar
- Zuckerman DM, Brown P, Nissen SE. Tıbbi cihaz geri çağırmaları ve FDA onay süreci. Arch Intern Med. 2011;171(11):1006-11. PMID: 21321283. doi:10.1001/archinternmed.2011.30
- Darrow JJ, Avorn J, Kesselheim AS. Tıbbi cihazların FDA düzenlemesi ve onayı: 1976-2020. JAMA. 2021;326(5):420-432. PMID: 34342614. doi:10.1001 / jama.2021.11171
- See C, Mooghali M, Dhruva SS, Ross JS, Krumholz HM, Kadakia KT. 2013 ve 2022 yılları arasında kardiyovasküler cihazların Sınıf I geri çağrılması: kesitsel bir analiz. Ann Intern Med. 2024;177(11):1499-1508. PMID: 39284187. doi:10.7326/YILLIKLAR-24-00724
- Dhruva SS, Bero LA, Redberg RF. FDA tarafından kardiyovasküler cihazların piyasaya sürülmeden önce onaylanmasında incelenen çalışma kanıtlarının gücü. JAMA. 2009;302(24):2679-2685. PMID: 20040556. doi:10.1001 / jama.2009.1899
- Mooghali M, Arshad F, Rathi VK, Kadakia KT, Everhart AO, Ross JS, Dhruva SS. Yüksek riskli terapötik tıbbi cihazların piyasaya sürülmeden önceki klinik kanıt gücü ve geri çağrılmaları. JAMA Sağlık Forumu. 2026;7(8):e262626. PMID: 42566203. doi:10.1001/jamahealthforum.2026.2626
- Marcus HJ, Payne CJ, Hughes-Hallett A, Marcus AP, Yang GZ, Darzi A, Nandi D. Yeni tıbbi cihazların düzenleyici onayı: kesitsel çalışma. BMJ. 2016;353:i2587. PMID: 27207165. doi:10.1136/bmj.i2587
- Day CS, Park DJ, Rozenshteyn FS, Owusu-Sarpong N, Gonzalez A. FDA onaylı ortopedik cihazların ve geri çağrılmalarının analizi. J Bone Joint Surg Am. 2016;98(6):517-524. PMID: 26984921. doi:10.2106/JBJS.15.00286
- Talati IA, Parsa KM, Gao WZ. ABD Gıda ve İlaç İdaresi tarafından onaylanan orta ve yüksek riskli kulak burun boğaz cihazlarının geri çağrılması, 2003-2019. Otolaryngol Head Neck Surg. 2022;167(5):832-838. PMID: 35290135. doi:10.1177/01945998221085166
- Zhu A, Ying X, Carey EG, Pean CA, Premkumar A, Fu MC, Taylor SA. Omuz artroplastisi cihazı temizliği: bir atasal ağ analizi. J Shoulder Elbow Surg. 2023;32(3):671-676. PMID: 36279987. doi:10.1016/j.jse.2022.09.017
- Lefkovich C, Rothenberg S. 510(k) süreci kapsamında öncül sürünmenin tanımlanması: robotik cerrahi cihaz örneği. PLoS One. 2023;18(3):e0283442. PMID: 36976820. doi:10.1371 / journal.pone.0283442
- Pai DB. Amerika Birleşik Devletleri'nde tıbbi cihaz önermelerinin soy ağacının haritalanması. PLoS One. 2021;16(10):e0258153. PMID: 34618861. doi:10.1371 / journal.pone.0258153
- Samuel AM, Rathi VK, Grauer JN, Ross JS. Ortopedik cihazlar, FDA'nın ilk piyasaya sürülme öncesi onayından sonra nasıl değişiyor? Clin Orthop Relat Res. 2016;474(4):1053-1068. PMID: 26584802. doi:10.1007 / s11999-015-4634-X
- DeRuyter MT, Mansy LN, Krumme JW, Cheng AL, Dubin JR, Cil A. 10 yıldan uzun süre boyunca total eklem artroplastisi cihazları için geri çağırma riski. J Arthroplasty. 2023;38(8):1444-1448. PMID: 36773660. doi:10.1016/j.arth.2023.01.068
- Tilz RR, Pürerfellner H, Kuck KH, Merino JL, Schmidt V, Vogler J, ve diğerleri. Atriyal fibrilasyon ablasyonu sonrası komplikasyonların eksik bildirilmesi: Üretici ve kullanıcı tesis cihaz deneyimi FDA veritabanı ve gönüllü davete dayalı bir kayıt çalışmasının karşılaştırılması: POTTER-AF 3 çalışması. Heart Rhythm. 2025;22(6):1472-1479. PMID: 39353499. doi:10.1016/j.hrthm.2024.09.060
- Gardner JT, Busam JA, Shah ED. 2014 ve 2024 yılları arasında akciğer, uyku ve yoğun bakım tıbbında yeni tıbbi teknolojinin ABD Gıda ve İlaç İdaresi (FDA) tarafından incelenmesini destekleyecek klinik kanıtlar: uygulamada benimsenmeyi desteklemek için bir kapsamlı inceleme. Chest. 2026;169(4):1051-1061. PMID: 41429289. doi:10.1016/j.chest.2025.12.012
- Aboy M, Crespo C, Stern A. 510(k)'nın Ötesinde: FDA'nın De Novo yolunda yeni orta riskli tıbbi cihazların düzenlenmesi, fikri mülkiyet hususları ve yenilik teşvikleri. NPJ Digit Med. 2024;7(1):29. PMID: 38332182. doi:10.1038 / s41746-024-01021-y
- Herpertz J, Stern AD, Opel N, Reininghaus U, Torous J. FDA onaylı yazılımın ruh sağlığında tıbbi cihaz olarak kullanımı: kanıtlar, cihaz soy ağacı ve düzenleyici zorluklar üzerine bir bakış açısı. NPJ Ment Health Res. 2025;4(1):62. PMID: 41298848. doi:10.1038/s44184-025-00174-2
- Almarie B, Fregni F. 510(k) yoluyla onaylanan nöromodülasyon cihazları için klinik verilerin ve düzenleyici başvuru özelliklerinin değerlendirilmesi (1996-2024). Expert Rev Med Devices. 2025;22(7):739-746. PMID: 40420386. doi:10.1080/17434440.2025.2508869
- Dhawan R, Boric A, Shauly O, Marxen T, Om A, Brooks K, García Nores G, Losken A. FDA 510(k) yoluyla onaylanan plastik cerrahi cihazlarında geri çağırma riski. Aesthet Surg J Open Forum. 2026;8:ojag126. PMID: 42422336. doi:10.1093/asjof/ojag126
- Damkjær M, Elkjær M, Hróbjartsson A, Schroll JB. Tıbbi cihazların düzenlenmesi, uygulanması ve piyasa sonrası gözetimi üzerine kapsamlı inceleme. PLoS One. 2025;20(5):e0325250. PMID: 40445965. doi:10.1371 / journal.pone.0325250
- ABD Gıda ve İlaç İdaresi. Pazar Öncesi Bildirimi 510(k)9 Eylül 2026 tarihinde erişildi. (PubMed kaydı bulunmamaktadır.)
- ABD Gıda ve İlaç İdaresi. Pazarlama Öncesi Onayı (PMA)9 Eylül 2026 tarihinde erişildi. (PubMed kaydı bulunmamaktadır.)
- ABD Gıda ve İlaç İdaresi. De Novo Sınıflandırma Talebi9 Eylül 2026 tarihinde erişildi. (PubMed kaydı bulunmamaktadır.)
- ABD Gıda ve İlaç İdaresi. Üretici ve Kullanıcı Tesis Cihaz Deneyimi (MAUDE) Veritabanı Hakkında9 Eylül 2026 tarihinde erişildi. (PubMed kaydı bulunmamaktadır.)
- ABD Gıda ve İlaç İdaresi. Arka Plan ve Tanımları Hatırlatır9 Eylül 2026 tarihinde erişildi. (PubMed kaydı bulunmamaktadır.)
- ABD Gıda ve İlaç İdaresi. Kayıt ve Listeleme Hakkında Önemli Hatırlatmalar9 Eylül 2026 tarihinde erişildi. (PubMed kaydı bulunmamaktadır.)
- ABD Gıda ve İlaç İdaresi. Bir tıbbi cihazın FDA tarafından pazarlanmak üzere onaylanıp onaylanmadığını öğrenin.9 Eylül 2026 tarihinde erişildi. (PubMed kaydı bulunmamaktadır.)